来源:层析柱非特异吸附配基筛选(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做配基筛选,最怕什么?目标蛋白没结合上,杂蛋白倒是赖着不走。你以为是配基选错了,换一个再试。换完还是老样子。时间全耗在重复实验上。这篇教程针对层析柱非特异吸附配基筛选,按实验流程拆成8个排查模块,涵盖上样缓冲液、柱子状态、封闭步骤、洗脱条件等关键节点,外加3个进阶疑难问题。照着排查,别再瞎猜。
第一步:先别急着怀疑配基,这4个低级错误最要命
1. 上样样品没离心,直接上柱。 4°C、12000 rpm离心10分钟再取上清,颗粒物堵柱是假阳性吸附的头号来源。
2. 平衡体积不够。 至少5个柱体积(CV)平衡缓冲液过柱,1-2 CV根本压不住基线。
3. 洗脱液和平衡液离子强度不匹配。 洗脱缓冲液盐浓度低于平衡液,蛋白会"假吸附",用同样电导率复核。
4. 柱子重复使用没再生。 每次用完0.5 M NaOH洗2 CV、20%乙醇保存,否则上批残留蛋白会干扰判断。
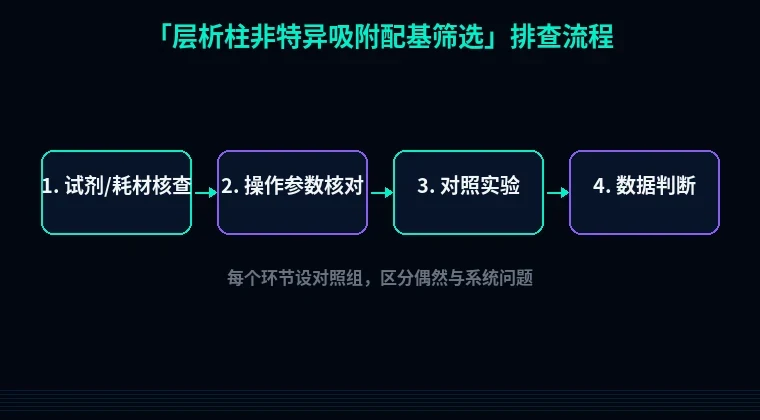
第二步:分维度系统排查,从样品到检测全链路走一遍
1. 样品前处理不到位
现象:流穿峰(flow-through)杂蛋白异常高,SDS-PAGE上出现多条非目标条带。
原理:细胞裂解液里的核酸、脂质和内源蛋白会与层析介质发生非特异性结合,核酸还会增加黏度、包裹蛋白。
解决:裂解后加DNase I至终浓度5 μg/mL,室温孵育15分钟;上柱前用0.22 μm滤膜过滤;样品盐浓度调至150 mM NaCl以上。
验证:过滤前后测A280和黏度,过滤后A260/A280应低于0.6。
2. 配基偶联密度过高
现象:目标蛋白结合量没提升,杂蛋白却成倍增加。
原理:配基密度过高时,介质表面电荷分布改变,疏水区域暴露,形成多价非特异结合。
解决:把偶联密度降到2-5 μmol配基/mL介质,用降低配基浓度或缩短偶联时间(30分钟→15分钟)实现。
验证:测偶联前后上清A280差值,计算实际偶联量;跑空白柱对照。
3. 封闭步骤漏做或封闭剂选择错误
现象:空白柱(未偶联配基)对照的杂蛋白吸附量跟实验柱差不多。
原理:活化介质(如CNBr活化琼脂糖、NHS活化琼脂糖)残留的活性基团会与蛋白氨基共价结合,不封闭就是非特异吸附。
解决:偶联后用1 M Tris-HCl(pH 8.0)室温封闭2小时,或0.1 M乙醇胺(pH 8.5)封闭1小时;封闭后用高盐缓冲液(1 M NaCl)洗3 CV。
验证:设空白柱对照,若空白柱杂蛋白量低于实验柱的10%,说明封闭到位。
4. 缓冲液条件不合适
现象:洗脱峰杂蛋白多,目标蛋白纯度低于70%。
原理:低盐(<50 mM NaCl)条件下静电吸附增强;pH接近配基或蛋白等电点(pI)时疏水作用增强。
解决:平衡缓冲液用20 mM Tris-HCl + 150 mM NaCl,pH 7.4;必要时加0.05% Tween-20降低疏水吸附;离子强度梯度从150 mM到500 mM NaCl做预实验。
验证:测不同盐浓度下流穿液和洗脱液的A280,做吸附量-盐浓度曲线。
5. 洗脱条件太温和或太剧烈
现象:目标蛋白洗不下来,或者洗下来一堆杂蛋白。
原理:洗脱强度不够时目标蛋白和杂蛋白一起残留;洗脱太强则非特异结合的杂蛋白也被洗脱。
解决:先做梯度洗脱预实验,0-1 M NaCl或0-0.5 M咪唑,每步2 CV,收集分段;目标蛋白通常在电导率10-20 mS/cm区间洗脱。
验证:每段跑SDS-PAGE,看目标条带出现在哪一管,杂蛋白分布如何。
6. 层析柱本身状态异常
现象:柱压升高、流速下降,峰形变宽或拖尾。
原理:柱床压缩、气泡、筛板堵塞都会造成非特异性滞留,峰形异常会被误判为吸附。
解决:装柱后以0.3 mL/min过2 CV水检查柱压;柱压超过0.3 MPa时重新装柱;用20%乙醇排气泡。
验证:丙酮(1%)测柱效,理论塔板数(N)应大于1000/m,不对称因子(As)在0.8-1.5之间。
7. 检测方法灵敏度不足
现象:A280看不出差异,但活性检测或Western blot显示杂蛋白存在。
原理:低丰度杂蛋白A280信号被掩盖,非特异吸附量低于检测限。
解决:用银染SDS-PAGE(灵敏度0.1 ng)替代考马斯亮蓝染色;或做Western blot针对常见杂蛋白(如HCP、BSA)检测。
验证:同一批样品银染和考马斯亮蓝对比,看是否有额外条带。
8. 温度和停留时间的影响
现象:4°C做和室温做结果不一致。
原理:低温降低疏水作用但延长了蛋白与介质的接触时间,室温则相反。
解决:统一在4°C操作,流速控制在0.5-1 mL/min,停留时间不超过5分钟;上样体积不超过2 CV。
验证:同样品分别在4°C和25°C跑,比较杂蛋白峰面积差异。
第三步:进阶疑难,这3种情况老手也容易翻车
1. 空白柱对照"也很脏"
空白柱杂蛋白比实验柱还多,说明问题不在配基,在介质本身或缓冲液系统。直接换新批次介质,用同一批缓冲液重跑空白柱。若仍异常,排查缓冲液配制用水(超纯水电阻率18.2 MΩ·cm)和容器残留去污剂。
2. 非特异吸附只在特定样品批次出现
不同批次细胞裂解液差异大,可能是内源核酸或脂质含量波动。加0.1% Triton X-100预处理30分钟再上柱,或者上柱前做40%硫酸铵沉淀粗纯化,把干扰物先去掉。
3. 配基筛选结果不可重复
先查配基偶联批间差(偶联密度CV应小于10%),再查层析柱再生是否彻底。用0.5 M NaOH + 30%异丙醇交替清洗各2 CV,重新做空白柱验证。
避坑总结+实操建议
3条核心结论:
- 空白柱对照必须做,没有它你分不清是配基问题还是介质问题。
- 偶联密度不是越高越好,2-5 μmol/mL往往比10 μmol/mL更干净。
- 缓冲液盐浓度和pH写进记录本,每次改动只动一个变量。
2条日常好习惯:
- 每批新介质先跑空白柱,记录本上标好批号和吸附基线。
- 样品上柱前必离心+过滤,省这10分钟后面可能白跑一天。
工具推荐
配基序列设计拿不准?直接用站内引物设计工具核对序列特异性。表达端想减少杂蛋白干扰,试试密码子优化工具提升目标蛋白表达量,降低宿主蛋白背景。蛋白可溶性差导致上柱前就沉淀,蛋白可溶性优化工具能给出一组突变建议,减少包涵体、提高有效上样量。