来源:蛋白纯化峰形差凝胶过滤、发酵产酶低溶氧控制、细胞克隆形成少血清批次、核酸测序峰弱模板质量、质谱重现性差进样针堵、蛋白表达降解快蛋白酶抑制(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做凝胶过滤,最怕看到色谱图上的峰又宽又拖,甚至还分叉。样品明明有活性,收下来却像一锅粥。纯度上不去,单体和聚集体分不开,后面的酶活、结合实验全得返工。这篇按“样品→柱子→系统→检测”的顺序,把凝胶过滤峰形差的常见原因拆成7步。每一步都给你判断方法、具体参数和验证动作,照着做就行。
第一步:先别急着换柱子,排查4个低级错误
新手做凝胶过滤,峰形差有一半不是柱子的问题,是上样和样品没处理好。
1. 上样体积超了。 Superdex 200 10/300柱床体积约24 mL,上样量别超过柱床体积的1%–2%,也就是0.25–0.5 mL。你上了1 mL,峰必然展宽。解决:把样品浓缩到0.25 mL再上。
2. 样品没离心、没过滤。 12000×g、4°C离心10分钟,再过0.22 μm滤膜。直接上样,颗粒物会堵筛板,峰形立刻变丑。
3. 柱子里有气泡或柱头干了。 看柱压是否波动,管路里有没有一段白。解决:超声排气10分钟,用0.5 mL/min purge泵头,别让柱头进空气。
4. 流速开太大。 10/300柱常用0.3–0.5 mL/min,你开到1 mL/min,传质来不及,峰就拖尾。先降到0.4 mL/min跑一针看峰形。
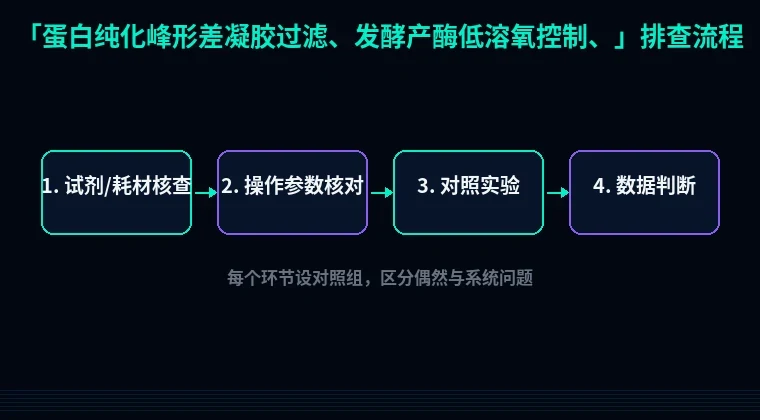
第二步:按实验流程分维度系统排查
模块一:样品前处理
1. 样品里有聚集体或沉淀
现象:目标峰前面出现一个小峰或肩峰,主峰变宽,回收率下降。
原理:聚集体分子量大,先出峰;部分沉淀会非特异吸附在填料上,造成拖尾。凝胶过滤对样品状态极其敏感,样品不干净,柱效再好也白搭。
解决:上样前12000×g、4°C离心10分钟,0.22 μm滤膜过滤。缓冲液统一用20 mM Tris-HCl pH 8.0、150 mM NaCl,别让样品和流动相的盐浓度差超过50 mM。难溶样品可加5%甘油,但别超过10%,黏度上来峰会更宽。
验证:跑一针非还原SDS-PAGE,看有没有大分子条带;有条件做动态光散射,多分散系数PDI>0.3就先处理样品,别上柱。
2. 上样体积和浓度不匹配
现象:两个本来能分开的峰合并了,或者主峰明显展宽。
原理:凝胶过滤的分辨率靠分配系数差异,上样体积越大,样品带越宽,相邻峰越容易重叠。上样浓度太高还会黏度增大、局部沉降。
解决:上样体积控制在柱床体积的1%–2%,10/300柱用0.25 mL最稳。蛋白浓度别超过5 mg/mL,超过就稀释或分次上样。
验证:把同一批样品减半上样,峰形明显变尖,说明就是上样量的问题。
3. 样品与流动相不匹配
现象:峰不对称,前沿陡、后沿拖,或者出峰时间漂移。
原理:样品缓冲液和流动相在盐浓度、pH、甘油比例上差太多,进柱时形成局部扰动,峰形直接变形。
解决:样品缓冲液换成流动相同一款,透析或超滤换液2次,每次稀释5倍以上。甘油浓度控制在5%以内,盐浓度差小于50 mM。
验证:换液后再跑一针,峰对称因子接近1.0–1.3就算正常。
模块二:色谱柱与系统
4. 柱头塌陷或填料沟流
现象:峰分叉、双峰,柱效明显下降,但柱压不一定高。
原理:柱头进了气泡或反复干柱,上层填料松动,样品从沟流通道走,走了短路,峰就分叉。
解决:看柱头有没有凹陷或裂纹。允许反冲的柱子,用0.2 mL/min低流速反冲2个柱体积;柱头塌陷严重就拆柱头补填料,或者直接换柱。
验证:用0.5%丙酮测柱效,记录理论塔板数。新柱Superdex 200 10/300通常每米塔板数在30000以上,掉到一半以下就别硬撑了。
5. 气泡、死体积和管路污染
现象:峰重复性差,保留时间忽前忽后,基线有毛刺。
原理:泵头或在线过滤器有气泡,流速不稳;管路死体积大,样品扩散增加。
解决:流动相超声脱气10分钟,purge泵头到无气泡。检查在线过滤器,脏了就换。管路尽量短,接头拧紧但别过力。
验证:连续跑两针标准品,保留时间偏差小于0.1分钟算稳定。
6. 流速和温度波动
现象:峰变宽、拖尾,相邻批次峰形不一致。
原理:流速快,传质阻力占比大;温度每变几度,缓冲液黏度和填料孔径都变,峰形跟着变。
解决:流速固定0.3–0.5 mL/min,别中途改。柱子放4°C冷柜或室温恒定,温差控制在±1°C。冬天室温低,流动相提前平衡到柱温再上。
验证:同一样品连跑三针,峰宽和保留时间一致再继续。
模块三:检测与收集
7. 检测池污染或收集馏分过大
现象:基线漂移、假峰,或者“看起来”分不开。
原理:检测池有蛋白残留,280 nm基线不稳;馏分体积太大,把已经分开的峰又混在一起。
解决:0.1 M NaOH冲洗检测池10分钟,再用纯水冲至中性。收集馏分按0.25 mL/管,别图省事用1 mL。
验证:进一针空白缓冲液,基线平了再上样品;把馏分体积减半,看分辨率是否改善。
第三步:进阶疑难问题
8. 蛋白降解导致“假拖尾”
现象:主峰后面拖一个宽尾巴,SDS-PAGE看到多条低分子量条带。
原理:样品里的蛋白酶在室温下切割目标蛋白,降解产物分子量小、出峰晚,看起来像拖尾。凝胶过滤跑一趟1–2小时,足够降解发生。
解决:全程4°C操作,流动相预冷;加1 mM PMSF或cOmplete蛋白酶抑制剂;样品尽量现备现上,别在室温放超过30分钟。
验证:加抑制剂前后各跑一针,后拖峰消失就说明是降解。
9. 柱效正常但峰形就是不对称
现象:理论塔板数不低,峰还是前伸或拖尾。
原理:蛋白和填料有非特异相互作用,比如疏水吸附或离子交换副反应。高盐下疏水作用更明显。
解决:把NaCl从150 mM提到300 mM试一针;或者加0.05% Tween-20降低非特异吸附。还不行就换更亲水的填料。
验证:加盐后对称因子改善,说明是次级相互作用。
避坑总结+实操建议
三条核心结论:
1. 峰形差先查上样量和样品状态,别一上来就换柱子。0.25 mL上样、12000×g离心、0.22 μm过滤,这三步能解决大半问题。
2. 柱效要用数据说话。0.5%丙酮测塔板数,连续两针保留时间偏差小于0.1分钟,再谈优化。
3. 温度和流速别来回变。0.3–0.5 mL/min、4°C恒定,比任何“高级技巧”都管用。
两个日常好习惯:
- 每次上样前看一眼柱头,用0.2 mL/min低流速平衡2个柱体积,别让柱子过夜干着。
- 建一个柱效台账,记录日期、塔板数、对称因子。柱子性能下滑能提前发现,不至于样品跑了才后悔。
如果你在做重组蛋白纯化,前端的序列设计也会影响后续峰形。比如标签位置、linker长度、密码子优化没做好,表达出来就是一堆聚集体。站内的引物设计工具可以先把克隆引物核对一遍;密码子优化工具能降低表达压力;蛋白可溶性优化工具则适合在上柱前先评估序列层面的聚集风险。把这些前置工作做扎实,凝胶过滤的峰自然会更干净。