来源:CRISPR割胶纯化脱靶污染排除(DNA Lab Space 实验教程)| 编译:DNA Lab Space
CRISPR编辑完,PCR扩增、跑胶、割胶回收,一套流程下来满心期待Sanger测序,结果峰图里全是双峰、杂合突变,甚至目标位点没变、别处冒出一堆脱靶。这种“割了胶还污染”的崩溃感,做基因编辑的都懂。问题不在CRISPR本身,往往藏在PCR体系、切胶动作和回收纯化里。本文按实验流程拆解7个排查节点,给你可直接上手的参数和验证动作,把脱靶污染按在胶里。
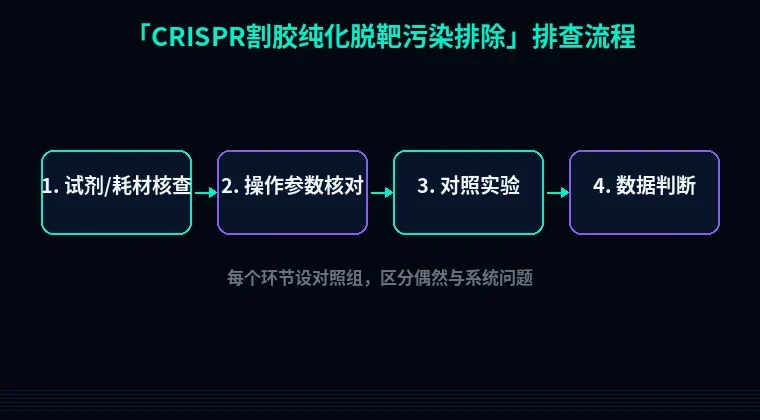
第一步:快速排查低级错误
先别急着怀疑sgRNA脱靶。3个新手最常翻车的基础错误,直接看。
1. 切胶刀片反复用,胶块之间交叉污染——每次切胶换新刀片,或者用75%乙醇擦拭刀片并晾干30秒,别用同一片刀从目标条带划到另一管。
2. PCR模板加了2 μL以上,基因组DNA拖尾严重——50 μL PCR体系里模板基因组DNA控制在100-200 ng,别超过250 ng,模板太多会扩出非特异条带,割胶时被迫连着杂带一起回收。
3. 胶回收最后一步洗脱体积太小,浓度虚高导致后续PCR循环数飙升——洗脱用30 μL预热的65°C EB,不要用10 μL硬洗,回收浓度低于10 ng/μL时把PCR循环数从35降到28-30,否则低浓度模板扩增会放大残留污染。
第二步:分维度系统排查(按实验流程)
1. 实验设计端:sgRNA和引物本身就在“制造”杂带
现象描述:阴性对照没有编辑,PCR产物也出现额外小条带;割胶回收主带测序仍见低频脱靶突变。
原理说明:sgRNA若与基因组存在1-2个碱基错配,Cas9仍可能切割。引物3'端若与假基因或同源序列匹配,PCR会共扩增同源片段。两条同源条带大小只差20-50 bp,跑胶时分辨率不够,一刀下去全收。
解决步骤:用CRISPOR或Benchling重新评估sgRNA脱靶位点,重点看错配≤2且位于种子序列的位点;引物用Primer-BLAST比对,3'端最后5个碱基避开同源区;PCR退火温度从58°C梯度摸到62°C,取只出单一条带的最高温度。
验证方法:用编辑前野生型基因组做模板,同样PCR条件扩增,若单一条带而编辑样本多一条,问题在样本而非引物;若野生型也出双带,重新设计引物。
2. PCR扩增端:气溶胶和引物二聚体把污染带进胶里
现象描述:空白对照(无模板)跑胶出现与目标条带同大小的弱带;割胶回收后克隆测序,挑10个克隆有3-5个是脱靶序列。
原理说明:开盖瞬间气溶胶携带上一轮PCR产物污染整个台面。引物二聚体在1.5%琼脂糖上跑在50-100 bp,割胶时若只切目标条带上方,看似避开,但回收柱对短片段结合力强,微量二聚体被一起洗脱,后续测序引物结合后产生假信号。
解决步骤:PCR配液在超净台内完成,模板最后加,加完立即盖管;50 μL体系用0.2 mL薄壁管,避免反复开盖;每批实验设无模板对照和野生型对照;跑胶前取5 μL PCR产物加1 μL 6×Loading Buffer,1.5%胶、120 V跑30分钟,目标条带与二聚体分开至少1 cm再切。引物浓度降到0.2 μM,退火温度提高1-2°C。
验证方法:无模板对照泳道干净,说明试剂和气溶胶可控;将割胶回收产物做1 μL再扩增10个循环,若出现目标条带说明回收里混有完整模板,需要重新割胶。
3. 电泳与切胶端:紫外下多照10秒,突变率翻一倍
现象描述:割胶回收后测序出现随机点突变,且突变位点不固定,与sgRNA脱靶位点不匹配。
原理说明:紫外(365 nm)照射超过60秒会引发DNA中嘧啶二聚体,后续PCR或测序酶读取时产生C→T、G→A转换。更常见的是切胶时把相邻非特异条带一起切下,尤其是编辑效率只有10-20%时,未编辑野生型条带比编辑条带更亮,一刀切偏就回收了野生型模板。
解决步骤:EB或GelRed染色,365 nm手持紫外灯下操作,切胶时间压到20-30秒内;刀片每切一个样本换一面或换新刀片;目标条带与杂带距离小于2 mm时,换2%琼脂糖胶、100 V跑45分钟拉大间距;切胶时从条带中心竖切,胶块体积控制在50-80 mg,不要贪多。胶回收按说明书:加500 μL Binding Buffer,55°C孵育10分钟至胶完全融化,每2分钟 vortex 5秒;柱子12000 rpm离心1分钟,加700 μL Wash Buffer洗两次,最后一次空柱离心2分钟,开盖静置2分钟挥发乙醇;30 μL 65°C EB洗脱,静置2分钟后12000 rpm离心1分钟。
验证方法:回收产物取1 μL测浓度,取2 μL跑1%胶看单一条带;同时做不加模板的回收柱空白洗脱,测序确认柱子无残留污染。
4. 胶回收纯化端:硅胶膜上残留的基因组DNA是隐形污染源
现象描述:回收产物浓度正常(20-50 ng/μL),但直接Sanger测序出现套峰;克隆测序挑20个克隆,有2-3个含完全无关的基因组片段。
原理说明:胶回收柱对DNA结合无序列特异性,若融胶不彻底、胶块大于100 mg或上柱体积超过750 μL,硅胶膜过载,短片段和基因组DNA残留。Wash Buffer中乙醇未挥发干净会抑制后续酶反应,表现为测序信号弱、背景高。
解决步骤:胶块称重,每100 mg胶加300 μL Binding Buffer,不要按固定500 μL硬套;55°C水浴10分钟,期间vortex 3次,确保无胶粒;上柱体积不超过700 μL,超过分两次上柱;Wash Buffer洗两次后,12000 rpm空离2分钟,开盖室温晾2分钟;洗脱前把EB预热到65°C,洗脱后不要再次上柱回收。
验证方法:回收产物做qPCR检测基因组DNA残留,或者用回收产物做模板扩增一个与目标无关的管家基因,若出条带说明基因组污染。
5. 测序验证端:Sanger峰图里的“脱靶”可能是混合克隆
现象描述:割胶回收产物直接测序,目标位点附近出现双峰,换引物测另一端仍有双峰,但NGS深度测序显示脱靶频率低于1%。
原理说明:CRISPR编辑后细胞池是异质的,割胶回收的是混合PCR产物,直接Sanger测序会把不同等位基因的信号叠在一起。所谓“脱靶污染”有时是同一扩增子内包含未编辑、缺失、插入多种模板。
解决步骤:回收产物克隆到T载体,挑20个单克隆做菌落PCR,每个克隆单独Sanger测序;或者用TIDE/TIDER分析直接测序峰图,估算编辑效率和脱靶比例;对疑似脱靶位点设计扩增子做NGS深度测序(≥10000×),别用Sanger下结论。
验证方法:单克隆测序结果中脱靶突变占比若低于5%,且集中在少数克隆,考虑是PCR或克隆过程中的低频错误,换高保真酶(Q5或KAPA HiFi)重做PCR,循环数降到25-28。
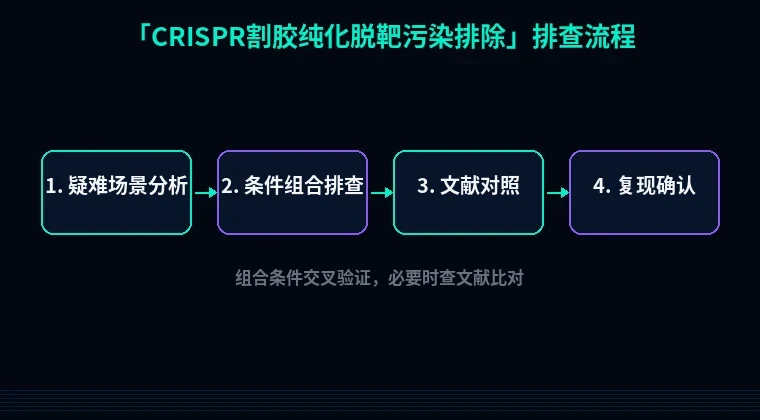
第三步:进阶疑难问题
问题1:割胶回收后克隆测序全是野生型,编辑条带去哪了?
编辑效率低时,野生型条带亮度是编辑条带的5-10倍。紫外灯下肉眼容易切到最亮那条。对策:先做T7E1或TIDE预实验,确认编辑效率≥15%再割胶;跑胶时上样量加倍,用低熔点琼脂糖,切胶前在胶上扎marker孔定位,别凭感觉。
问题2:脱靶突变只在割胶回收样本中出现,原始PCR产物直接测序却干净。
大概率是胶回收柱或刀片交叉污染。做一次“空白割胶”:切一块无DNA的胶块走完整回收流程,洗脱液做PCR,若出条带说明柱子或试剂污染。换新批号柱子,刀片一次性使用,电泳缓冲液每周换。
问题3:CRISPR敲除后割胶回收小条带,测序发现载体骨架序列。
若PCR模板是质粒或含sgRNA的供体载体,引物可能扩增到骨架。设计引物时跨内含子或跨越 sgRNA 表达盒外侧,PCR前用DpnI 37°C消化1小时去除甲基化模板质粒,再扩增。
避坑总结+实操建议
三条核心结论:
1. 脱靶污染先分清楚是“真脱靶切割”还是“回收过程混入”,野生型对照和无模板对照必须每批做。
2. 割胶动作比试剂盒品牌更关键:新刀片、20-30秒紫外、胶块≤80 mg、洗脱30 μL,这四条能砍掉大半污染。
3. 直接Sanger测序出现双峰别急着怪sgRNA,先克隆单测序或做NGS,混合模板会骗人。
两个日常好习惯:
- PCR前把台面、移液器、管架用10%次氯酸钠擦一遍,晾干后再用75%乙醇擦,气溶胶污染能降一个数量级。
- 胶回收柱子每月做一次空白洗脱PCR,洗脱液直接当模板扩增看有没有条带,有就换柱子。
文末工具引导
排查完脱靶污染,下一步往往要重新设计sgRNA或引物。站内引物设计工具支持Primer-BLAST同源比对和3'端特异性评分,直接筛掉会共扩增假基因的引物;如果后续要做敲入或表达优化,密码子优化工具能按宿主偏好调整序列,减少重复区导致的PCR滑移;蛋白表达阶段遇到包涵体,蛋白可溶性优化工具可给出标签位置和促溶突变建议。先清污染,再谈优化,顺序别反。