来源:核酸抑制剂残留乙醇(DNA Lab Space 实验教程)| 编译:DNA Lab Space
提完核酸,NanoDrop上浓度200 ng/μL、A260/280 1.9,看着挺好。一上机,PCR 35个循环才起峰,酶切切不动,逆转录Ct值直接飘到36以上。酶没坏,水没坏,问题大概率出在乙醇上。这东西在230 nm有强吸收,又是个温和的蛋白变性剂,微量残留就能把聚合酶按在地上摩擦。下面从最容易漏的低级错误开始,一步步把乙醇残留揪出来,附判断方法和具体参数。
第一步:快速排查低级错误
先别急着怀疑试剂批次,这几个新手坑占了故障的一半以上。
1. 洗涤用的70%乙醇配错了。 用95%乙醇随手兑水、拿75%医用酒精顶替、或者开瓶三个月的旧瓶子,浓度早就不是70%了。改用无水乙醇加无核酸酶水现配,瓶身写配制日期,一个月内用完。
2. 柱子洗完直接洗脱,晾干这一步跳了。 洗涤后必须12000 g空转2分钟甩掉残液,再开盖室温晾5–10分钟,看到膜发白、没有反光液膜才合格。
3. 洗脱前没换收集管。 收集管里躺着的是含乙醇的废液,离心时反吸上来,等于白洗。洗脱前换一支新的1.5 mL管。
4. 洗脱液加得太猛、吹打膜。 洗脱液加到膜中央,大柱100 μL、小柱30 μL,室温静置2分钟再12000 g离心1分钟,枪头别碰膜。
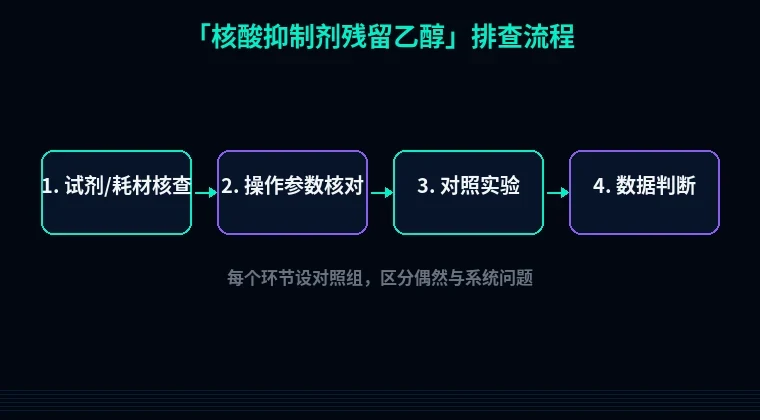
第二步:分维度系统排查
按实验流程往下走,每个模块先看现象再动手。
模块A:乙醇沉淀法样本
1. 70%乙醇洗涤次数不足。 现象:沉淀法得到的DNA A260/230只有1.2–1.5,PCR抑制明显。原理:乙醇在230 nm强吸收,残留直接压低比值并抑制酶活。解决:加1 mL 70%乙醇,12000 g、4°C离心5分钟,弃上清,重复一次;最后开盖晾10分钟。验证:取1 μL测A260/230,回到1.8以上就是干净了,同时做一组梯度稀释PCR确认抑制解除。
2. 上清没吸干。 现象:管底干净,但管壁挂着一层看不见的液膜。原理:残液里乙醇占七成,直接溶解沉淀等于把乙醇带进终产物。解决:用200 μL枪头贴壁吸一次,再换小枪头二次吸残液,不碰沉淀。验证:溶解后溶液应清亮,发白浑浊说明盐也没洗干净。
模块B:硅胶柱纯化
3. Wash buffer里乙醇被稀释或挥发。 现象:同一批柱子之前好好的,换新瓶wash buffer后集体失败。原理:wash buffer靠乙醇维持核酸吸附、冲走盐和杂质,乙醇低于60%吸附力下降,高于80%又难挥发干净。解决:确认已按说明书加无水乙醇,一般25 mL柱加100 mL 96%乙醇,瓶身标开启日期。验证:滴一滴wash buffer在载玻片上吹干,有明显液痕说明乙醇比例不对。
4. 甩干步骤被省掉。 现象:洗脱后A260/230约1.5,普通Taq勉强出条带,高保真酶完全不出。原理:膜上残液含乙醇,洗脱时一起进入产物。解决:洗涤后12000 g空转2分钟,开盖室温晾5–10分钟;急用可65°C金属浴开盖烘3–5分钟,RNA样本不超过3分钟。验证:洗脱液1 μL上NanoDrop,配合无模板对照看有没有假抑制。
5. 洗脱体积和收集管不匹配。 现象:洗脱液体积比加入量多出10–20 μL。原理:旧收集管残液被反吸,浓度虚高、抑制物叠加。解决:换新管再洗脱,洗脱液体积按柱型给足。验证:看管内体积是否等于加入体积。
模块C:洗脱液与体系兼容
6. 洗脱液本身被乙醇污染。 现象:所有样本同时失败,换一批水就正常。原理:共用的无核酸酶水瓶被乙醇喷溅或酒精棉擦拭污染,这在共用台面上很常见。解决:新开一瓶水,按1 mL分装,-20°C保存。验证:取洗脱液1 μL做空白PCR,起峰就是水的问题。
7. 模板加得太多。 现象:低浓度样本抑制明显,高浓度样本反而正常。原理:抑制物总量等于浓度乘体积,10 μL体系加5 μL模板,等于把残留全灌进反应。解决:50 μL体系模板不超过2 μL,或者1:10稀释后加1 μL。验证:做2倍梯度稀释系列,看Ct是否呈线性,线性差就是抑制。
模块D:下游体系耐受度
8. 不同酶对乙醇的耐受度不一样。 现象:同一模板,普通Taq能出,逆转录酶和高保真酶不出。原理:乙醇对酶的作用位点和缓冲体系相关,RT酶最敏感。解决:换耐受度高的酶,或补终浓度0.1% BSA、2% DMSO。验证:同一模板两套酶平行上机,一次就能比较出来。
9. 算一下乙醇终浓度。 现象:体系里乙醇超过1%就开始明显抑制。解决:按带入体积除以总体系估算,超了就先真空浓缩或乙醇沉淀重溶,别硬上。
第三步:进阶疑难问题
微量样本洗不干净。 10 μL体系提出来只有几微升,70%乙醇一洗,管壁残液肉眼根本看不见,但足够抑制。做法:沉淀后加1 mL 70%乙醇,12000 g、4°C离心10分钟,弃上清,瞬时离心再吸一次残液,开盖37°C放5分钟,RNA改65°C不超过3分钟。
硅胶膜老化或柱床干裂。 乙醇锁在膜结构里出不来,晾多久都没用。换新批号柱子;或者洗脱前用75°C预热的洗脱液50 μL,膜上静置3分钟再离心,回收率能拉回来一截。
反复冻融样本叠加抑制。 同一管原液提了三四次,裂解液里的乙醇和盐越积越多。一支样本只提一次,剩余原液分装后-80°C存,别反复开盖。
避坑总结
三条核心结论:
1. 70%乙醇现配现用,瓶子写日期,一个月内换新。
2. 洗脱前“空转2分钟加开盖晾5–10分钟”,这一步不能赶,赶出来的时间后面全赔在重复实验上。
3. 每批新试剂、新批号柱子,先拿已知阳性样本跑一次全流程,别拿正式样本试错。
两个日常习惯:
- 每次提取都记A260/230,低于1.8就当成黄牌,先查乙醇再往下做。
- 洗脱液和无核酸酶水分装成1 mL小管,台面上不放大瓶,酒精棉别在旁边挤。
排查完乙醇,如果PCR还是不出,问题可能回到引物本身。站内的引物设计工具可以重设计一对着重看二聚体和Tm;做原核表达的,密码子优化和蛋白可溶性优化工具能顺手把序列层面的坑一起填了。提取端干净、设计端靠谱,一次上机才有意义。