来源:无缝克隆拼接效率低载体线性化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做无缝克隆,最难受的是:PCR 产物跑得漂亮,胶回收浓度也很高,转化后平板上却只长出两三个菌落;再测序,还都是空载体。你怀疑引物,怀疑试剂盒,甚至连感受态都换了一批,问题依然存在。八成问题不在组装,而在载体线性化这一步。下面按实验顺序拆开讲:从酶切、回收、同源臂设计、摩尔比、组装反应到转化,每一步都给出判断依据和具体操作参数。
第一步:先把这几个低级错误排除掉
1. 酶切完没跑胶就直接往下做。现象:酶切产物与环状载体在跑胶时条带位置不同,肉眼却看不出来。解决:取 100 ng 酶切产物跑 0.8% 琼脂糖胶,5 V/cm 跑 35 分钟,确认超螺旋带完全消失,才继续下一步。
2. 用 Nanodrop 测胶回收浓度就直接换算体积。残留乙醇和 guanidine 会让 A260 虚高 2-5 倍,你以为加了 50 ng 载体,实际只加了 15 ng。解决:换 Qubit 定量,或跑定量胶比对。
3. 引物订普通脱盐纯化。5′ 端那 20 bp 同源臂是后加的,合成偶联效率最低,脱盐引物里常混着缺了 5′ 端的短产物。解决:带同源臂的引物一律用 PAGE 或 HPLC 纯化。
4. 忘了用 DpnI 处理模板质粒。现象:转化后平板上的菌落全是原模板。解决:PCR 后加 1 μL DpnI(20 U),37°C 孵育 1 小时,再 80°C 灭活 20 分钟。
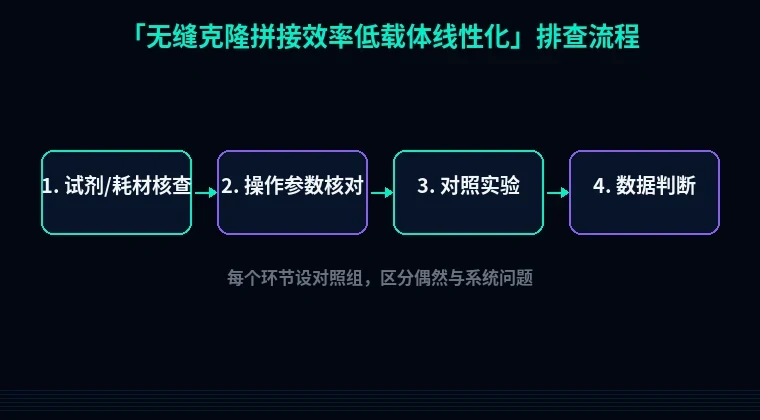
第二步:按流程分模块系统排查
模块 A:载体线性化(效率低的首要原因)
1. 酶切不完全
现象:平板上菌落不少,但菌落 PCR 有一半是空载体。原理:环状质粒的转化效率比线性分子高 100-1000 倍,只要残留 5% 没切开,它就会在平板上占主导。解决:1-2 μg 载体,酶各 10-20 U,总体系 50 μL,37°C 切 1.5-2 小时;双酶切缓冲液不兼容时,就单酶切后纯化再切第二刀。验证:酶切前后各跑 100 ng 对比,环状带必须完全消失。
2. 单酶切后没去磷酸化
现象:阴性对照(不加插入片段)平板上也长出几十个菌落。解决:加 1 U/μg 的 rSAP 或 FastAP,37°C 处理 30 分钟,65°C 灭活 5 分钟,然后胶回收。注意:Gibson 法理论上不依赖连接酶,去磷酸化并不必需,但载体自连背景会低一个数量级,值得做。
3. 回收把 DNA 弄坏了
现象:浓度低于 20 ng/μL,A260/230 < 1.8。解决:溶胶 50°C 不超过 10 分钟,紫外灯下切胶时间控制住 30 秒内,用 30 μL 预热的 EB 洗脱,回收率一般能做到 70% 以上。验证:取 1 μL 跑定量胶。
4. 酶切末端不匹配
现象:菌落数正常,测序却发现接头处缺碱基或多碱基。原理:Gibson 靠 T5 外切酶从 5′ 端回切,末端若带 3′ 突出超过 5 nt,回切后暴露的单链区就对不上。解决:选产生平端或 5′ 突出的酶(EcoRV、SmaI、BamHI、NheI 这类),不要用 KpnI、PstI 这类 3′ 突出的酶做端点。
模块 B:同源臂与插入片段
5. 同源臂太短或 GC 失衡
现象:菌落少,但挑出来的克隆阳性率挺高——这是效率问题,不是设计错误。解决:同源臂做到 20-25 bp,GC 含量控制在 40%-60%,Tm 值按 50°C 以上算。用软件检查一遍,别让它形成发夹或引物二聚体,ΔG 高于 -5 kcal/mol 基本安全。
6. 摩尔比失控
现象:加了 500 ng DNA,菌落反而更少。原理:反应体系里 DNA 超过 200 ng 就会带入过多盐和 EDTA,抑制外切酶。解决:按 pmol = ng ÷ (bp × 0.66) 算。载体 50 ng(5 kb 约 15 fmol),插入片段给 3 倍即 45 fmol,总 DNA 控制在 100-200 ng。两片段组装插入:载体 = 3:1,三片段以上每种片段等摩尔。
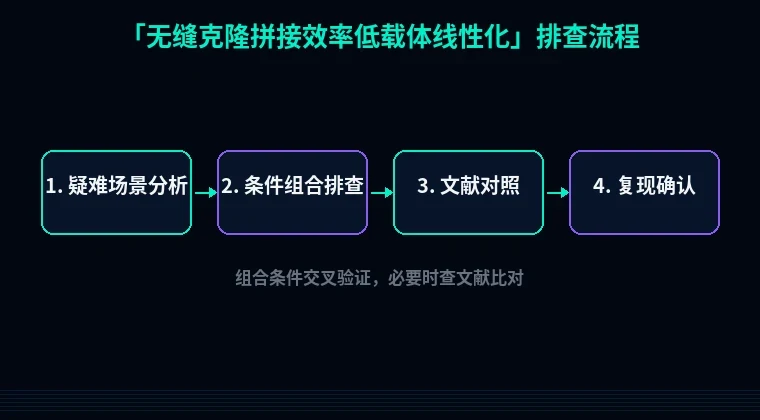
模块 C:组装与转化
7. 反应时间和温度用错
现象:小于 500 bp 的小片段老是丢。解决:两片段 50°C 15 分钟就够,三到四片段延长到 50°C 30-60 分钟,但小片段存在时宁可短不要长。反应结束立刻放冰上,别室温放着。
8. 反应液直接全加进去
现象:转化子极少,但阳性对照正常。解决:反应液含高浓度 dNTP、NAD+ 和甘油,转化体积别超过感受态的 1/25。50 μL 感受态最多加 2 μL,或者用 0.025 μm 透析膜室温透析 20 分钟。
9. 感受态效率不够
现象:1 ng pUC19 只长出十几个菌落。解决:无缝克隆优先电转,效率比化转高 10-100 倍;化转则要求 10⁸ cfu/μg 以上。每次实验都带 pUC19 对照,这是唯一能一次排除感受态变量的办法。
第三步:进阶疑难问题
10. 序列内部有重复,重组位置错乱
现象:菌落 PCR 有条带,测序却看到大段缺失或重排。载体的同源臂区域和插入片段内部、或载体别处存在 15 bp 以上的相同序列,重组就会跑偏。解决:把同源臂往上或往下挪 50-100 bp,重新设计引物避开重复区。
11. 高 GC 或二级结构片段组装失败
PCR 都扩不出来,更谈不上组装。解决:加 5% DMSO 或 1 M 甜菜碱,退火温度降到 55°C 并延长到 30 秒;同源臂如果 AT 特别富集,直接加到 35 bp 补偿结合力。
12. 大片段(>3 kb)或毒性基因
现象:菌落小、长得慢,或者干脆不长。解决:换低拷贝载体(p15A 或 pBR322 起点),30°C 培养 20 小时,挑菌时选小而清晰的单克隆。
避坑总结与实操建议
三条核心结论:
- 转化成败先看载体。酶切是否彻底、有没有跑胶验证,决定了你 80% 的实验结果。
- 摩尔比要算,不能凭感觉。载体 50 ng、插入 3 倍摩尔量,总量别超过 200 ng。
- 每次都设三个对照:不加插入片段(看载体自连)、不加载体(看片段背景)、pUC19(看感受态)。
两个日常好习惯:
第一,酶切和回收后立刻跑胶留图存档,浓度用 Qubit 记录,不要事后回忆。第二,把每次的同源臂序列、Tm、摩尔比写进实验记录本,失败一次就能回溯到是哪一步变了。
设计同源臂引物时,可以用站内的引物设计工具一次算出 Tm 和 GC,还能顺带检查二聚体;如果插入的是异源基因,先做密码子优化再合成,能省掉后面表达不出来的麻烦;构建好的质粒要转蛋白表达,提前用蛋白可溶性优化工具评估一下标签和宿主搭配,别等到克隆成功了才发现蛋白全在包涵体里。