来源:CRISPR碱基编辑脱氨酶窗口调控(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做CBE或者ABE,最让人头疼的情况是:目标C在第5位,测序一看第7位也变了;想避开旁边那个C,换个sgRNA,效率直接掉到3%。窗口这东西,不先弄清楚就容易白做一轮。这篇按“低级错误、分模块排查、疑难情况”三步走,把脱氨酶窗口调控的关键环节逐一拆开,从sgRNA设计、编辑器选型、转染时程到测序判读都覆盖到,照着排查就能用。
第一步:先排查低级错误,别一上来就怀疑酶
新手至少八成“窗口异常”其实是数错了位、用错了管子。这四个基础错误先过一遍,30分钟能省掉两周返工。
1. 位置编号从PAM端数起。 现象是“明明设计的第5位C,实际编辑落在第8位”。解决:把protospacer按5'→3'写成20 nt,PAM记为21–23位,第1位是PAM最远的那个碱基。从PAM侧倒着数,整条序列必然错位3个碱基,窗口结论全废。
2. sgRNA长度多一个或少一个碱基。 21 nt的spacer插进U6载体,表达出来的sgRNA就会错位,编辑位置会整体偏移1位。解决:统一用20 nt;首位不是G时不要勉强加G,可以改用加G后重新评估窗口,或者换用其他启动子。
3. CBE和ABE质粒搞混。 两个1.5 mL管长得一模一样,标签一掉就全靠猜。现象是“该出C>T,结果全是A>G”。解决:用AgeI或XbaI酶切跑一次胶,看插入片段大小;或者直接送一个Sanger测序,比对脱氨酶序列。
4. 转染不到48 h就收样。 24 h时CBE效率常常只有峰值的1/3,你会误判“窗口偏窄”。解决:6孔板每孔铺3×10⁵ HEK293T,用Lipofectamine 3000转1 µg编辑质粒加0.7 µg sgRNA质粒,转染后72 h收基因组。
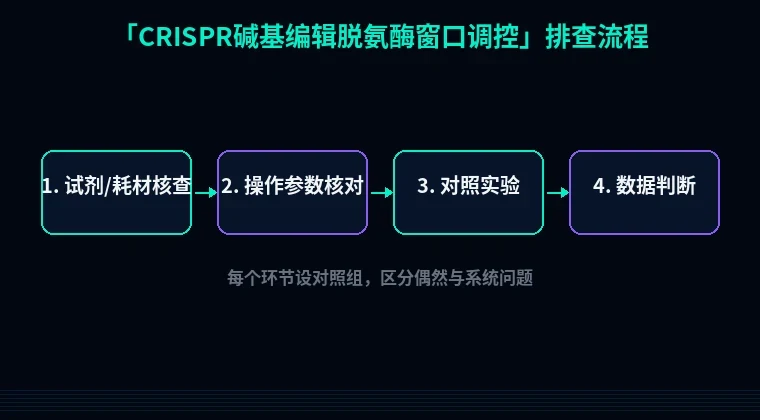
第二步:分维度系统排查,按实验流程走
到这一步还没定位到问题,就得按模块查。下面四个模块对应实验的四个环节,每个都给出“判断、验证、解决”这条完整链路。
模块一:sgRNA与窗口定位(最常出问题的地方)
1. 目标碱基确实落在窗口外。
现象:编辑效率整体很低,但旁位C反而被编辑。原理:APOBEC1的经典窗口在protospacer第4–8位,TadA(ABE7.10/8e)大约在第4–7位,窗口外的C或A暴露时间不足。解决:把目标C挪到第5–6位,方法是左右平移spacer(每次移动3个碱基以内),或者换成PAM变体(SpG、SpRY、Cas9-NG)改变可选的靶点。验证:用EditR或ICE把Sanger峰图拆开算每种碱基的比例,确认编辑峰位。
2. 窗口内有多个C,无法只编辑一个。
现象:目标C编辑率60%,隔壁C也有40%。原理:脱氨酶在R-loop里作用一段长度约8–10 nt的单链DNA,同一窗口内的C地位平等。解决:优先选“窗口内只含一个C”的靶点;做不到就换窄窗编辑器(见模块二)。验证:做一次深度扩增子测序(≥10,000×),把每个C位点的编辑频率列成表格,而不是只看一个位点。
3. PAM限制逼得你只能用宽窗编辑器。
解决:SpRY的PAM兼容性最强,但脱氨酶窗口会更宽(有的可到第3–9位)。宁可先用SpRY找到靶点,再回头确认窗口内是否有多余C。
模块二:编辑器选型不匹配
4. 用宽窗酶干窄窗活。
现象:BE3或ABE7.10,旁位编辑比例常在30–50%。原理:BE3里的APOBEC1天然偏好ssDNA,在R-loop里停留时间较长;ABE7.10的TadA二聚体也有类似问题。解决:换窄窗变体,比如YE1、YEE(CBE,窗口缩到4–6位),或者evoCDA1、APOBEC3A(窗口更集中);ABE侧可以试ABE8e加窄窗突变体,或者CP-ABE(环状排列)。验证:在同一靶点上平行做三个编辑器,用NGS比较“目标位点效率/旁位编辑”的比值,而不是只看绝对效率。
5. 用了ABE却想改C。
现象:测序上完全看不到突变。原理:TadA只认A,CBE才认C。这听起来很低级,但混合实验室里非常常见。解决:先核对编辑器类型,再谈窗口。
模块三:表达量与作用时间
6. 表达过强导致窗口“看起来变宽”。
现象:质粒量加倍的孔,旁位编辑比例明显上升。原理:脱氨酶表达过量时,R-loop外的ssDNA也会被接触,有效窗口外延。解决:把转染质粒量从1 µg降到0.5 µg,或者改用mRNA递送(CBE mRNA每孔1 µg,ABE mRNA 1.5 µg),电转后24 h换液。验证:分别在24/48/72 h收样,做时间梯度NGS,看旁位编辑是否随表达时间单调上升。
7. UGI配比不足,导致Indel占比升高。
现象:C>T确实是有的,但产物里插入/缺失占15%以上。原理:尿嘧啶切除修复会把U切掉,产生AP位点,进而断裂。解决:确认UGI在载体里没被截短,必要时用双UGI版本;ABE不需要UGI,别乱加。验证:用ICE或amplicon NGS单独统计indel频率,和点突变频率分开报。
模块四:检测与判读
8. Sanger峰图误判。
现象:一个位置上出现双峰,你以为是编辑,其实是旁边有个SNP。原理:混合峰的位置和高度受测序引物方向影响。解决:设计引物时离编辑位点至少80 bp,正反向各测一次;真正编辑的双峰高度比通常接近1:1,SNP的双峰常偏离。验证:换成扩增子NGS来确认。
第三步:进阶疑难,窗口调控的上游手段
1. 环状排列(CP)为什么能“移窗”?
现象:同一靶点上,常规CBE编辑第5位,CP-CBE却主要作用在第4–6位,并且第8位的旁位编辑几乎消失。原理:把Cas9的N端和C端重新连接,脱氨酶的相对空间位置发生变化,与ssDNA的接触区间整体平移。解决:如果靶点窗口内有干扰C,可以试CP-CBE或CP-ABE,注意其活性通常比常规版本低20–40%,需要提高转染量。验证:同一sgRNA平行比较,重点看“目标位点/旁位”这一比值。
2. 想做时空可控,怎么办?
把脱氨酶拆成两段,接上split-intein,再用小分子(4-HT,终浓度1 µM)或者光控启动。这样窗口暴露时间能控制到几小时级别,旁位编辑比例可降到10%以下。代价是系统整体效率下降,需要多筛几个克隆。
3. 双碱基编辑器(CBE-ABE串联)的双窗口怎么调?
现象:两个脱氨酶同时工作,两个窗口互相干扰。解决:把两个脱氨酶分别放在Cas9的N端和C端,用不同长度的linker(如XTEN 16 aa与32 aa)拉开空间距离,再用一个UGI收尾。先分别验证单编辑器,再合并。
避坑总结与实操建议
三条核心结论:
1. 先数对位置,再谈窗口。PAM远端第1位这个定义,写进你的实验记录模板里。
2. 窗口是“酶、靶点、时间”三者的交集。换sgRNA解决不了的问题,换编辑器往往能解决;换编辑器也解决不了,多半是表达时间太长。
3. 判断标准不是绝对效率,而是“目标位点编辑率/旁位编辑率”的比值。这个数低于5,就值得重新设计。
两条日常好习惯:
- 每个靶点固定跑一次48 h和72 h两个时间点,记录旁位编辑比例,慢慢就会积累出对自家体系的直觉。
- 质粒管用不同颜色的盖子区分CBE和ABE,冰箱里一眼就能分辨,比贴标签更不容易出错。
需要设计工具协助时可以用的入口
靶点窗口内C太多、平移spacer又找不到合适PAM,这类问题其实可以交给工具先筛一轮。站内的引物设计工具可以用来规划扩增子测序引物,保证编辑位点位于读长正中;密码子优化工具在构建编辑器表达框时能帮你避开稀有密码子和内部剪接位点,减少表达量波动带来的“假窗口”现象;如果做的是融合型编辑器,蛋白可溶性优化工具能提前评估脱氨酶结构域的聚集风险,省去后续反复调转染条件的功夫。先用工具把不合理的方案挡在门外,再动手做湿实验。