来源:糖基化蛋白去糖基化不完全酶切条件(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑胶一看,PNGase F切完条带只降了一点,甚至还有多条带?别急着换酶。去糖基化不完全,大概率卡在变性、去污剂、酶量或糖链类型上。这篇按实验流程拆6个排查模块,给具体体积、温度、时间,覆盖N-糖和O-糖,帮你把“切不动”变成“切得干净”。
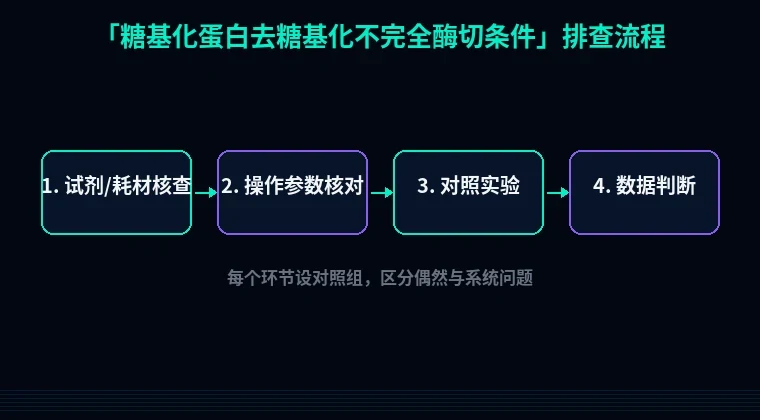
第一步:快速排查低级错误
1. 变性没做透:PNGase F要先把蛋白95°C加热10分钟,缓冲液含0.5% SDS和40 mM DTT;只加Loading Buffer煮5分钟不够。解决:按20-50 µg蛋白补到0.5% SDS/40 mM DTT,95°C 10 min。
2. SDS没中和:变性后SDS会压住酶活,补10% NP-40至终浓度1%,或1% Triton X-100,混匀再加酶。
3. 酶量按体积算:20 µg糖蛋白至少500 U PNGase F;样本蛋白浓度低时别只加1 µL酶。解决:按蛋白量补酶,酶体积不超反应体积10%。
4. 缓冲液pH跑偏:PNGase F常用pH 7.5-8.0,Tris 50 mM;pH 6.0以下活性掉得快。解决:用配套变性/反应buffer,别直接用PBS。
第二步:分维度系统排查
1. 样本裂解和变性不足
现象:PNGase F处理后主带只下移1-2 kDa,或出现弥散拖尾。
原理:糖链被蛋白空间结构挡住,酶进不去。
解决:取20 µg蛋白,补变性液到0.5% SDS、40 mM DTT,95°C 10 min;膜蛋白可延长到15 min。
验证:同一份样本先做SDS-PAGE看变性后条带是否清晰,再平行做+酶/-酶对照。
2. SDS残留或去污剂不匹配
现象:加酶后条带几乎不动,酶量加倍也没用。
原理:SDS包住蛋白,PNGase F需要非离子去污剂中和。
解决:变性后每20 µL体系加2 µL 10% NP-40,使终浓度1%;或用1% Triton X-100,室温混匀5 min再加酶。
验证:设置不加NP-40对照,看条带迁移差异。
3. 酶量、酶活和糖链类型不匹配
现象:N-糖蛋白切不干净,O-糖蛋白完全没反应。
原理:PNGase F只切N-糖链;O-糖需neuraminidase先切唾液酸,再用O-glycosidase。
解决:20 µg蛋白用500 U PNGase F,37°C 1 h;难切样本加到1000 U,延到4 h。O-糖按20 µg蛋白加2.5 mU O-glycosidase+0.5 U neuraminidase,37°C 2-4 h。
验证:Endo H敏感对照判断N-糖类型;O-糖用PNGase F处理后仍弥散,转O-糖酶体系。
4. 温度、时间与缓冲液不对
现象:4°C过夜或室温2 h,切不动。
原理:PNGase F最适37°C,pH 7.5-8.0;低温活性低。
解决:37°C水浴或PCR仪,1 h起步,难切4 h;避免反复冻融酶,分装-80°C。
验证:每批设37°C 1 h和4 h两个时间点,跑胶比较下移量。
5. 蛋白聚集和抑制剂干扰
现象:高浓度样本越加酶越浑浊。
原理:聚集遮住糖基化位点,EDTA/高盐抑制酶。
解决:蛋白浓度控制在0.2-1 µg/µL,20 µg/20 µL体系;避免>5 mM EDTA,必要时稀释后加酶。
验证:稀释2倍、5倍平行酶切,看条带是否恢复下移。
第三步:进阶疑难问题
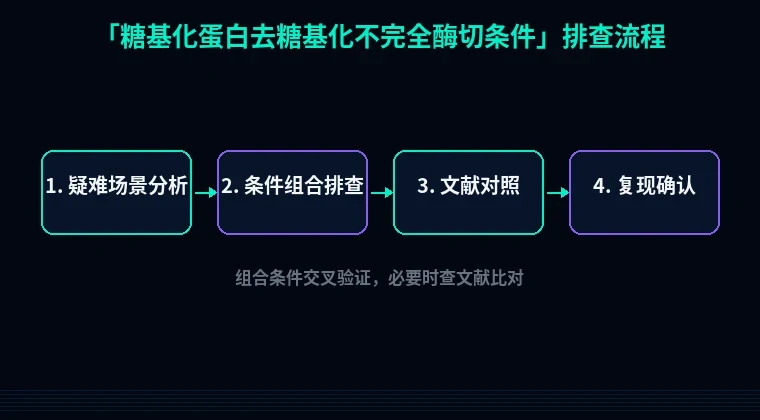
1. 多位点糖基化和糖链异质性
现象:切完仍有多条带,不是完全没切。
原理:每个位点切效率不同,部分糖链被空间阻挡。
解决:先加500 U PNGase F 37°C 1 h,再补500 U继续2 h;或变性后先Endo H 37°C 3 h再PNGase F。
验证:LC-MS或糖苷酶梯度时间点。
2. 膜蛋白/高甘露糖糖蛋白
现象:去糖基化后条带仍偏大。
原理:去污剂不够,膜蛋白聚集。
解决:裂解液用1% DDM或1% Triton X-100,变性95°C 15 min,PNGase F 1000 U 37°C 4 h。
验证:+/-酶对照加Western blot。
避坑总结+实操建议
三条核心结论:1)先查变性,0.5% SDS+40 mM DTT,95°C 10 min,别省。2)SDS必须用1% NP-40或Triton X-100中和,否则酶白加。3)PNGase F只切N-糖,O-糖要neuraminidase+O-glycosidase,酶量按蛋白量算。两个日常好习惯:每次设+酶/-酶对照;酶分装-80°C,避免反复冻融。