来源:噬菌体展示库容低电转化参数(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做噬菌体展示,最让人揪心的是:连接的DNA明明没问题,电转化后数板子只数到10⁶。文献里都是10⁹、10¹⁰,你这差了三个数量级,后面筛靶点基本是碰运气。库容不够,稀有的结合克隆根本进不了池子。这篇按电转化全流程拆开讲:从拿冰盒的第一步,到数出来的板子怎么算,哪一环把库容吃掉了,怎么当场判断、怎么改参数救回来。
第一步:先看这几个低级错误,一半人的问题就在这
1. 感受态细胞在室温放着化冻——手上温度解冻5分钟,效率掉10倍不止。正确做法是直接从-80°C拿出来埋进冰里,化到还能看到一点点冰碴时就用,10分钟内加完DNA。
2. 电转杯里有冷凝水或气泡——电极间有水珠必然打火花(“啪”一声),细胞全死。装杯前用纸巾擦干外壁,加样后用移液枪轻轻赶走气泡,液面要平铺杯底。
3. 加的DNA体积超过细胞体积的1/10——50 µL细胞加10 µL DNA,电导率骤升,时间常数掉到2 ms以下。DNA溶液体积压缩到1–5 µL,盐太多就先脱盐。
4. 复苏只有20分钟就涂板——氨苄抗性需要表达β-内酰胺酶,室温到37°C至少60分钟、200 rpm。少了这一步,转化子当场死一半。
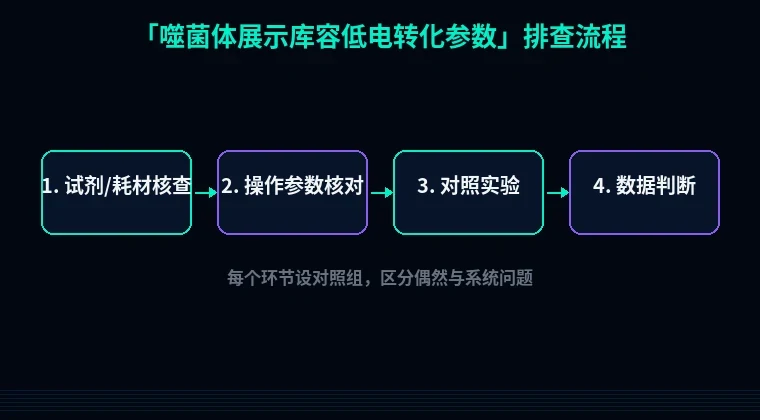
第二步:按流程分四段系统排查
A. 感受态细胞这一段(最容易被甩锅,其实概率最高)
① 菌株和代数不对。 现象:同样参数,DH10B能到10⁹,你的TG1只有10⁷。TG1的电转效率天生比K-12系低一档,正常水平在10⁸–10⁹ cfu/µg pUC19。判断方法:用10 pg pUC19做阳性对照,梯度稀释涂板,算出效率。解决方法:不要用划了四代以上的平板菌,从-80°C甘油菌划新鲜板,过夜培养后单克隆接5 mL 2×YT,37°C 220 rpm过夜,第二天1:100转接100 mL,OD600到0.5–0.6(约2–2.5小时)立刻收菌,不要超过0.8。
② 洗涤不彻底,甘油浓度或培养基残留。 现象:时间常数正常但效率低。原理:培养基里的盐和甘油提高电导率、拉低脉冲实际场强。解决步骤:冰上4000 rpm 15分钟收菌,用等体积冰预冷的10%甘油重悬,重复三次,最后一次浓缩100倍(100 mL菌收成1 mL),按50 µL分装。验证方法:取一管测电导,重悬液电导应低于10 µS/cm。
③ 反复冻融。 现象:同一批细胞第一管10⁹,两个月后同一盒只剩10⁷。甘油菌分装后只能冻融一次,剩下的扔掉。别心疼。
B. 电转杯与脉冲参数(打火花基本都在这里)
④ 电转杯规格和电压不匹配。 0.1 cm杯配2.5 kV(场强25 kV/cm),0.2 cm杯配2.5 kV只能到12.5 kV/cm。现象:时间常数4.5–5.5 ms为正常,低于3.5 ms说明漏电或样品有盐。解决:统一用0.1 cm杯,参数25 µF、200 Ω、2.5 kV,程序选“Ec1”或“Bacteria”。
⑤ 打火后的错误操作。 听到“啪”,杯盖弹起,别急着换管继续——杯子里已经碳化,涂板也是零。丢掉,换新杯重做。连续两次打火就回头查DNA盐浓度。
⑥ 样品在冰上停了太久才开始放电。 现象:前两杯正常,第三杯效率掉下来。原因:杯子回温后杯壁挂水。操作要求:从加DNA到按放电按钮控制在90秒内,一次只准备一杯。
C. DNA这一端(库容低经常根本不是转化问题)
⑦ 连接产物没纯化,带着连接缓冲液进电转。 现象:时间常数忽高忽低,成功的那杯库容也上不去。原理:T4连接酶缓冲液含ATP、DTT和高浓度盐。解决步骤:连接反应65°C 10分钟灭活,过脱盐柱或乙醇沉淀(加1/10体积3 M醋酸钠pH 5.2和2.5倍体积无水乙醇,-20°C 30分钟,14000 rpm 15分钟,70%乙醇洗一遍,溶于5 µL水)。验证:取1 µL用NanoDrop测,A260/A280应大于1.8。
⑧ 上样DNA量过饱和。 现象:加了5 µg DNA,库容反而比加1 µg低。原理:单个细胞能摄入的质粒有限,过量DNA让每个细胞都进多个拷贝,但转化细胞总数不会线性增长。实操:每50 µL细胞加0.5–1 µg文库DNA,要更大库容就多打几杯、最后合并,不要在一杯里堆DNA。
D. 复苏、涂板与计数(数错的人比做错的人多)
⑨ 复苏体积和时间不够。 脉冲后立刻加1 mL预热到37°C的SOC,轻轻吹匀转移,37°C 200 rpm整60分钟。加SOC这一步不能等,放电完10秒内完成。
⑩ 涂板抗生素浓度和菌密度。 用100 µg/mL氨苄,平板现配现用(4°C放超过两周的板子别用)。现象:板子长成一片针尖菌落,没法计数。解决:复苏液做10⁻¹到10⁻⁶梯度稀释,取1 µL和10 µL点板计数,剩余全部涂150 mm大板,每板不超过10⁵ cfu。
⑪ 库容计算方式。 库容 = 单板菌落数 × 稀释倍数 ÷ 涂板体积(mL)× 复苏液总体积(mL)。例:10⁻⁴稀释涂10 µL长出200个,200 × 10⁴ ÷ 0.01 × 1 = 2 × 10⁸。只涂10 µL不乘稀释倍数是常见算错。
第三步:三个进阶疑难
⑫ 库容10⁹,但包装出来的噬菌体滴度只有10⁷。 这不是电转化的问题。TG1扩增时加2%葡萄糖抑制lac启动子渗漏表达,M13K07辅助噬菌体MOI取20,37°C静置30分钟再200 rpm 1小时,然后加50 µg/mL卡那霉素过夜。第二天PEG/NaCl沉淀。滴度低先查辅助噬菌体效价,别回头改电转参数。
⑬ 多杯电转的批次差异。 打20杯的时候,前5杯库容正常、后面全掉。原因:细胞在冰上放太久、DNA管反复开盖、操作者手温。做法:细胞按每5杯一组从-80°C取,其余继续冻着;所有杯子提前摆冰上预冷;先加DNA再上机,不要预先加好一排杯子等。
⑭ 库容绝对值卡在10⁸上不去。 换SS320或XL1-Blue试一次,同参数下效率通常高2–5倍。还不行就是连接效率问题:插入片段和载体摩尔比1:3到1:5,总DNA 100 ng,16°C连接12–16小时,连接前载体去磷酸化。库容的天花板往往在连接那一步,不在电转。
避坑总结
三条核心结论:一,先用10 pg pUC19做阳性对照,把电转效率单独测出来,10⁹是底线,低于这个数就别往下做了;二,时间常数低于4 ms,一切都是白搭,先解决电导率问题;三,区分“转化效率低”和“连接效率低”,两者现象一样、改法完全不同。
两个日常习惯:感受态细胞一次做20管,每管50 µL,标签写日期和代次,三个月内用完;每次电转记一下本子——菌株、OD600、时间常数、DNA量、库容,出问题翻三页就能定位。
工具推荐
库容和多样性设计经常需要一连串在线工具:设计插入片段两端引物时用引物设计工具核对Tm和二级结构;构建随机肽库要避开大肠杆菌稀有密码子,可用密码子优化工具调整序列;如果展示的是抗体片段或酶,先跑一遍蛋白可溶性预测,避免筛出来的克隆全在包涵体里。库容做够只是起点,序列设计对了,筛选才有意义。