来源:融合蛋白标签切除不完全酶切条件(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做融合蛋白,前面的表达纯化都顺,卡在最后一步:SDS-PAGE 上那条未切的本底带就是不肯消失。酶加了,温度也降了,4°C 过夜照样切不动。这时候最忌讳的做法是继续加酶——加到最后酶自切了,目的蛋白也被降解了,问题还在原地。这篇按操作流程把常见原因拆开讲:从样品状态、缓冲液配方、酶与底物比例,到切割位点本身的序列问题,每一步都给出判断方法和验证手段。看完你手里的管子大概率能找到出口。
第一步:先花十分钟排掉低级错误
别急着怀疑人生,先看这几条,新手栽在这上面的比例高得离谱。
1. 酶冻融次数太多,活性早废了——分装成 5–10 μL 小份存 −80°C,用一管扔一管,反复冻融三次以上基本报废。
2. 缓冲液里没加还原剂——TEV、3C 这类半胱氨酸蛋白酶需要 1 mM DTT 或 1 mM TCEP 维持活性,缺了它,切一晚上也不动。
3. 样品里残留高浓度咪唑——Ni 柱洗脱液直接拿去酶切,20 mM 以上的咪唑就会明显压制切割,先透析或超滤换液到 <10 mM。
4. 上样量太少,看错了带——切下来的标签只有 1–3 kDa,跑 12% 胶直接跑飞了;目的蛋白和未切前体只差 2 kDa 以内时,12% 胶也难分开。换成 15% 胶或 Tricine 胶再判一次。
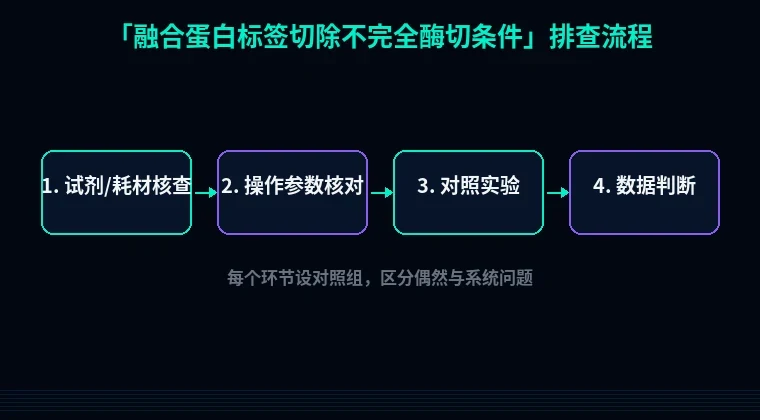
第二步:分维度系统排查,逐层剥开
1. 样品本身的状态
现象:加了酶、换了缓冲液,切割率还是不到 50%,管壁或管底有细微絮状物。原理很直接——聚集或沉淀的底物,切割位点被埋进聚集体内部,酶进不去。解决动作:切割前 12,000 g、4°C 离心 10 分钟,取上清再操作;蛋白浓度调到 0.5–1 mg/mL,太稀(<0.1 mg/mL)时酶和底物碰撞频率太低,切割效率断崖式下降。验证方法:切前后各取 10 μL 跑胶,同时记录 A280 浓度,浓度没变但条带不变,问题就在构象不在酶量。
2. 缓冲体系的配方
现象:同一批酶、同一批底物,换个缓冲液就切得动了。原理:pH 和盐直接决定蛋白酶活性中心的状态。TEV 最适 pH 7.5–8.0,掉到 6.5 以下活性掉一半以上;NaCl 超过 500 mM 开始抑制,很多人在洗脱缓冲液里图省事直接切,盐浓度没降下来。具体配方给一个能用的:50 mM Tris-HCl pH 8.0、150 mM NaCl、1 mM DTT、5% 甘油、0.5 mM EDTA。注意 EDTA 和 Ni 树脂不兼容,柱上切就别加。去垢剂方面,0.1% Triton X-100 和 0.1% NP-40 可以耐受,0.1% SDS 直接让酶失活,一点都不能带进来。验证方法:切一半样品,用原缓冲液和高盐(500 mM NaCl)缓冲液平行做 4°C 16 h,跑胶对比。
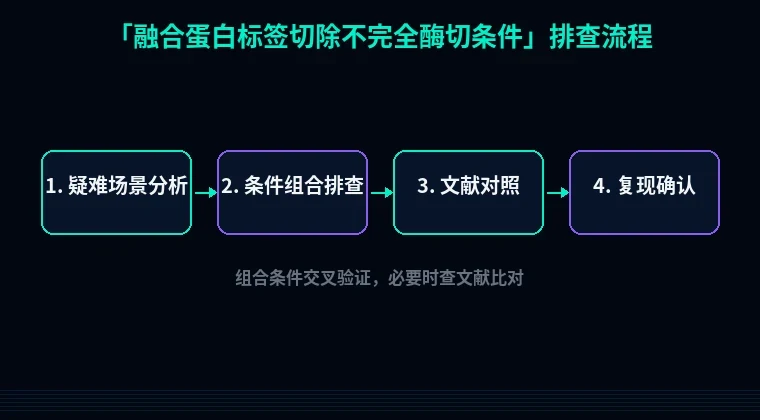
3. 酶与底物的比例、温度和时间
现象:4°C 过夜条带只淡了一点。原理:低温下反应速率慢,靠延长孵育补不回来。TEV 常用质量比 1:50 到 1:100,也就是 1 mg 酶切 50–100 mg 融合蛋白;切割顽固时提到 1:20,但别超过 1:10,酶自切产生的杂带会污染下游。温度上,4°C 孵育 12–16 h 适合不稳定蛋白;16°C 孵育 4–6 h 是效率与稳定性的平衡点;30°C 只给 1–2 h,时间再长目的蛋白就开始降解了。PreScission/3C 用 1:100、4°C 16 h;SUMO 蛋白酶 1:100、30°C 1 h 通常就够了,SUMO 体系切不动多半是 pH 偏了或盐太高。验证方法:设时间梯度,0、1、2、4、8 h 各取样 10 μL,加 5× loading buffer 煮沸 5 分钟终止,一起跑胶看动力学曲线。
4. 切割位点的可及性
现象:酶量给到 1:20、条件全对,切割率还是卡在 60%。原理:位点被结构域遮挡,或者标签与目的蛋白之间没有柔性间隔。解决步骤:在标签和目的蛋白之间加 GS 连接(GGGGS×2),把位点从折叠表面推出去;N 端标签切不动时试试换到 C 端,反之亦然;极端情况可补 0.5–1 M 尿素轻微松解结构,但 2 M 以上会明显抑制 TEV,别乱加。验证方法:构建体做二级结构预测,看切割位点是否落在螺旋或 β 折叠内;实测可以用限制性蛋白酶探针(如 trypsin 1:1000、4°C 15 min)看位点是否暴露。
5. 位点周边的氨基酸序列
现象:换了三种酶都切不动,测序发现位点附近有 Pro-Pro 或连续酸性残基。原理:TEV 识别 ENLYFQ↓G,P1' 位偏好小侧链残基,Gly 换成大侧链氨基酸效率掉几倍;3C 识别 LEVLFQ↓GP,位点前后疏水残基过多也会拖慢。解决步骤:先测序确认构建体没错——读码框移了、位点突变了、连接处多出几个残基,都会让酶识别失败。位点确实不理想,就换酶(TEV 换 3C 或 SUMO),别在一种酶上死磕;也可以重新设计构建体,让酶切位点前保留 2–3 个柔性残基。
第三步:进阶疑难,切不动只是表象
柱上酶切效率低。 很多人图省事,蛋白挂在 Ni 柱上直接加酶孵育 2 h。树脂的空间位阻让酶很难接触到位点,切割率通常只有溶液相的 30–50%。改成洗脱后再切,或者柱上切时把酶量提到 1:30,孵育延长到 4°C 4 h。
切完的目的蛋白自己降解了。 看胶以为没切开,其实是切开了又被降解。补加 1 mM PMSF 或 cOmplete 抑制剂片,切割温度压到 4°C,时间别超过 16 h;pH 8.0 时某些丝氨酸蛋白酶活性高,可以降到 pH 7.4 再切。
TEV 酶自切产生杂带。 老的 TEV 会在 4°C 长时间孵育中自降解,胶上多出一条 20 kDa 左右的带。换 S219V 突变体,稳定性明显好;酶量别贪多,1:50 够了。
避坑总结与实操建议
三条核心结论。第一,切割失败先看缓冲液——pH 7.5–8.0、盐 ≤300 mM、有 1 mM DTT、咪唑 <10 mM,这四条不满足,加再多酶也没用。第二,酶量按质量比 1:50 起步,顽固位点最多到 1:20,再往上只会让自切杂带干扰判断。第三,4°C 16 h 是稳妥选择,想快就 16°C 4 h,别直接上 37°C 图省事。
两个日常习惯。每次酶切设一个"切前"对照孔,跑同一块胶,条带位移才是真信号。酶分装标注日期,冻融超过三次的管子直接淘汰,别舍不得。
构建体设计阶段就能省掉后面一半麻烦。切割位点前后加柔性连接、避开 Pro-Pro、N 端标签切不动就考虑 C 端——这些在引物设计时一并想好。站内的引物设计工具支持在标签和目的序列之间自定义连接序列,密码子优化工具能顺带避开影响切割效率的稀有密码子堆叠。如果你还在纠结标签选 His 还是 SUMO,蛋白可溶性优化工具可以先把表达量和高可溶比例拉上来,底物浓度够了,酶切这步自然轻松不少。