来源:哺乳动物细胞瞬时转染效率低载体(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做了三天,荧光显微镜下一看,阳性细胞稀稀拉拉。隔壁组同样的质粒、同样的细胞,效率能到70%,你这里连20%都费劲。瞬时转染效率低是分子细胞实验室最高频的翻车点,原因从细胞状态一直排到检测时间点都可能。这篇按实验流程拆成8步,每步给判断标准、参数和验证动作,照着走一遍,大概率能抓出问题。
第一步:先花十分钟排掉低级错误
别急着换试剂、改 protocol。先确认这几件事,新手翻车一半在这。
1. 质粒浓度测错了。Nanodrop读数0.8 μg/μL就敢用?先跑琼脂糖凝胶看成条带,A260/A280低于1.7说明蛋白污染重,重提一次。
2. 细胞传代次数太高。HEK293T传到P30以上转染效率断崖下跌,用P5-P15的细胞,冻存一支低代次备用。
3. 转染复合物孵育时间不对。脂质体-DNA复合物室温孵育15-30分钟就够,超过1小时复合物聚集,效率反降。
4. 忘了换无血清培养基。脂质体转染时培养基里血清浓度超过10%,脂质体被血清蛋白包裹,直接失效。
这四条十分钟能查完,全过再往下走。
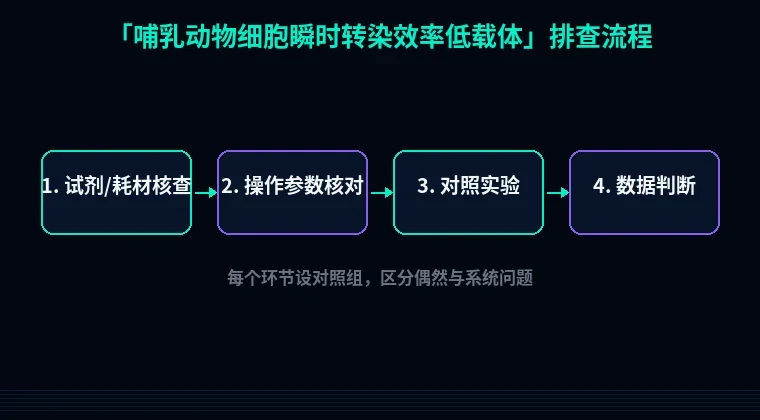
第二步:按实验流程分模块系统排查
模块一:细胞本身的状态(占失败原因的40%)
现象:转染后24小时荧光阳性率低于30%,细胞形态皱缩或贴壁差。
原理:瞬时转染依赖细胞主动内吞,分裂旺盛、贴壁牢固、代数低的细胞效率最高。细胞密度和融合度直接决定每个细胞分到的质粒量。
解决步骤:
1. 转染前一天铺板,密度控制在60%-70%融合度。6孔板每孔铺3×10⁵个HEK293T,24小时后刚好70%。
2. 培养基用含10% FBS的DMEM高糖,加1%双抗。转染前2小时换一次新鲜培养基,去掉代谢废物。
3. 细胞代数控制在P5-P15,超过P20的细胞重新复苏一支。
4. 支原体污染会悄悄拉低效率。用Hoechst 33258染色查一次,阳性就整批弃掉。
验证方法:同一批细胞做平行板,一块转染GFP质粒看效率,一块只做培养对照。48小时内GFP阳性率应达70%以上,低于50%说明细胞状态有问题,先解决细胞再谈其他。
模块二:质粒质量与用量
现象:不同批次质粒效率波动大,同批质粒放久了效率下降。
原理:瞬时转染对质粒纯度要求高。内毒素、RNA、蛋白残留都会降低复合物形成效率;质粒浓度过高则黏度大,移液不准。
解决步骤:
1. 用无内毒素柱式抽提试剂盒(如EndoFree类),终浓度调到200-500 ng/μL,A260/A280在1.8-1.9之间。
2. 6孔板每孔用1-2 μg质粒DNA,24孔板用0.5-1 μg。超过2 μg/孔不提升效率,反而增加毒性。
3. 大提后分装成20 μL一支,-20°C保存,避免反复冻融超过3次。
4. 质粒构建超过1个月的老库存,重提一次再用。
验证方法:取1 μg质粒跑0.8%琼脂糖凝胶,看超螺旋条带比例。超螺旋占比低于70%说明质粒降解,换新批次。
模块三:转染试剂与复合物配比
现象:换批次脂质体后效率骤降,或细胞毒性明显(漂浮细胞多于20%)。
原理:脂质体-DNA复合物依赖正负电荷中和。比例失衡时复合物颗粒过大,无法被细胞内吞;试剂过量则膜毒性升高。
解决步骤:
1. 严格按试剂说明书比例。以Lipofectamine 3000为例,6孔板用3 μL脂质体+2 μg DNA,比例1.5:1(μL:μg)。
2. 复合物在Opti-MEM中稀释,DNA和脂质体分别稀释后静置5分钟再混合,混合后室温孵育15分钟,不要超过30分钟。
3. 加入细胞前先吸掉旧培养基,用PBS洗一次,换2 mL无血清Opti-MEM,滴加复合物后37°C、5% CO₂孵育4-6小时,再换回含血清培养基。
4. 新批次脂质体先做小试:24孔板三组比例(1:1、1.5:1、2:1)平行转GFP,选阳性率最高、毒性最低的那组。
验证方法:转染后24小时用荧光显微镜数阳性细胞,同时查台盼蓝拒染率。毒性超过30%说明脂质体过量,下调20%用量重试。
模块四:转染操作细节
现象:同一批试剂同一批细胞,不同人做效率差一倍。
原理:脂质体复合物对剪切力和温度敏感。剧烈吹打或室温放置过久会导致复合物解聚。
解决步骤:
1. 混匀用移液器轻缓吹打5次,不要涡旋,不要用枪头反复吸打产生气泡。
2. 复合物现配现用,配好后30分钟内加到细胞里,放置超过1小时重配。
3. 滴加时分散在孔内5-8个点,加完轻晃培养板十字交叉混匀,不要打圈摇。
4. 转染后4-6小时换液,这一步不能省。长时间泡在无血清培养基里细胞会应激。
验证方法:同一批细胞由两人平行操作,各自做3个复孔。两组阳性率差超过15%说明操作手法是变量,固定一人操作或统一动作。
模块五:检测时间点
现象:12小时看没荧光,72小时看荧光变弱,以为转染失败。
原理:瞬时转染的蛋白表达有峰值窗口。GFP类荧光蛋白24-48小时达峰,某些分泌蛋白或毒性蛋白36小时就已下降。
解决步骤:
1. GFP报告基因:转染后24小时初检,48小时复检,取峰值。
2. 功能性蛋白:先做时间梯度(24、36、48、72小时),每个时间点收样做Western blot,找表达峰。
3. 检测前不要频繁开盖看荧光,紫外照射久了细胞状态差。
验证方法:做时间梯度曲线,横轴小时、纵轴阳性率或条带灰度值。峰值提前或推后都说明你的检测时间点选错了,不是转染失败。
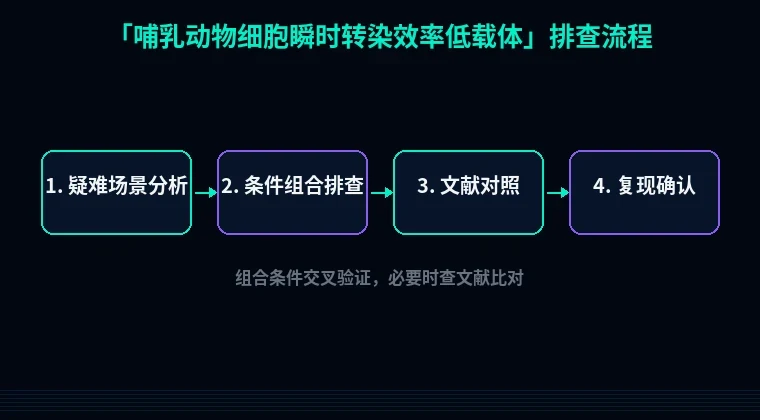
第三步:进阶疑难问题
问题一:细胞批次间效率波动大,同protocol反复失败。 大概率是血清批次差异。FBS批次间生长因子含量不同,影响细胞分裂速率。固定用同一批号血清,一次囤够半年量,换批次前先做转染效率小试。
问题二:稳定表达细胞系的瞬时转染效率天生低。 稳定株往往携带筛选标记,代谢负担重、分裂慢。换用低代次亲本细胞做瞬时转染,或把转染时间点提前到铺板后16小时(细胞更活跃)。
问题三:原代细胞或神经元转染几乎不成功。 脂质体对难转染细胞基本无效。改用电转(Neon或Lonza核转仪),程序参数按细胞类型查表,电转后立即转入预热的含血清培养基,48小时收样。
避坑总结+实操建议
三条核心结论:
1. 先查细胞,再查试剂。效率低的案例里四成是细胞代数高或支原体污染,换试剂之前先换细胞。
2. 参数写死,不要每次凭感觉。铺板密度3×10⁵/孔、质粒2 μg、脂质体3 μL、孵育15分钟,这四个数固定下来,变量只剩细胞和试剂批次。
3. 每次都带阳性对照。同一块板上转一个已知高效的GFP质粒,对照不亮说明系统性问题,对照亮而样品不亮才去查构建。
两条日常好习惯:
- 细胞库分代次冻存,P5、P10、P15各存3支,用时从低代次取,别一支传到底。
- 每次转染记录批号、代数、密度、试剂批次,失败时翻记录本比翻文献有用。
工具用起来,少走弯路
质粒构建阶段的坑同样会拖累转染效率。引物设计不严谨导致扩增产物带杂带,连载体后测序才发现移码;密码子没优化,蛋白表达量上不去,转染效率再高也看不到信号。站内的引物设计工具可以直接出Tm和二级结构评估,密码子优化工具针对哺乳动物密码子偏好性调整序列,蛋白可溶性优化工具帮你在构建阶段就规避包涵体风险。转染前把这几步做扎实,效率排查能省一半时间。