来源:核酸电泳条带弱上样量不足(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑完胶、打开凝胶成像仪,条带淡得像没跑过——这是分子实验室最常见的崩溃瞬间。样本明明测过浓度,Marker也亮着,偏偏目的条带若隐若现。别急着重新PCR。问题可能出在从取样到曝光的任何一个环节。这篇教程按实验流程拆成8个排查点,从低级错误到疑难杂症,帮你把"条带弱"一次查到底。
第一步:快速排查低级错误
先花两分钟确认这几件事,能省掉一半返工。
1. 上样量是不是真的加进去了? 现象:孔里没看到样品沉降。解决:加样前枪头贴壁、缓慢打出,加完在孔上方轻推一下确认无残留;上样量低于2 μL时,先用缓冲液稀释到5 μL再上。
2. 电泳缓冲液用了第几次? 现象:整块胶条带都偏弱、溴酚蓝跑得慢。解决:TAE/TBE重复使用不超过3次,500 mL槽每周换新。
3. 核酸染料忘了加还是失效了? 现象:Marker也淡。解决:EB终浓度0.5 μg/mL、GelRed按1×加,胶和缓冲液里都要有;染料避光保存,超过6个月换新。
4. 电压和时间够不够? 现象:条带挤在孔附近。解决:0.8%胶用5 V/cm(约100 V),跑到溴酚蓝至胶的2/3处,约30-40分钟。
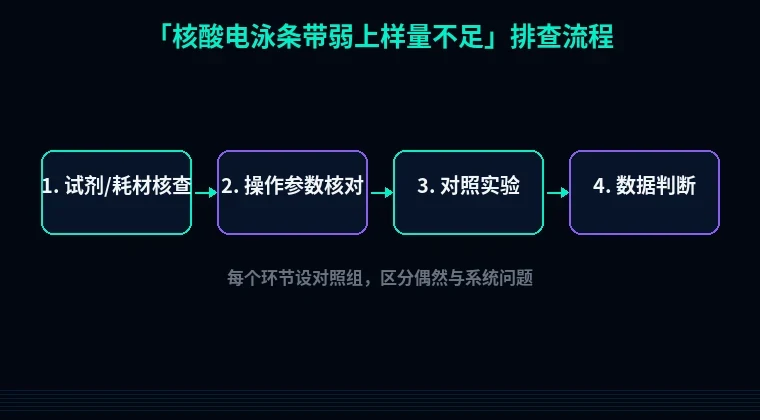
第二步:分维度系统排查
低级错误排除后还弱,就按流程往下走。
1. 样本浓度测错了没? 现象:Nanodrop读数漂亮,上样却弱。原理:A260会同时读核酸、蛋白、盐和酚,污染样本的浓度虚高。解决:测完直接看A260/A280,低于1.8说明蛋白/酚污染,用乙醇沉淀重提;有盐残留就用柱子纯化。验证:同一批样本用荧光定量(Qubit)复测,两者差2倍以上就要警惕。
2. 核酸降解了吗? 现象:条带整体下移、拖尾、出现小片段弥散。原理:核酸酶或反复冻融切断磷酸二酯键。解决:取样全程冰上、换新枪头,电泳前65°C加热10分钟灭活部分核酸酶(基因组DNA除外)。验证:跑0.8%胶看28S/18S(RNA)或基因组主带是否完整。
3. 上样缓冲液比例对吗? 现象:样品飘散、孔内残留多。原理:6×Loading Buffer被样本稀释后密度不够,样品沉不下去。解决:按5:1混匀,终浓度1×;高盐样本先稀释再上样。验证:加样后观察孔内液体是否迅速沉底、无扩散。
4. 胶浓度选对了吗? 现象:小片段跑出胶、大片段卡在孔里。原理:琼脂糖孔径随浓度变化,0.8%适合0.5-10 kb,1.5%才适合100-500 bp。解决:按目标片段选浓度,小片段用2%胶、100 V跑25分钟。验证:Marker各条带是否分得开、是否有条带跑出前沿。
5. 电泳方向接反了吗? 现象:整块胶没条带。原理:核酸带负电,电极接反就往反方向跑,或时间太短没出孔。解决:加样孔靠负极(黑)、远端接正极(红);先用100 V跑5分钟看溴酚蓝是否前移。验证:Marker最前带是否进入胶体。
6. 成像参数背锅了吗? 现象:肉眼可见、曝光图像淡。原理:紫外灯老化、曝光时间短、染料激发波长不匹配。解决:EB用302 nm、GelRed用UV/蓝光,曝光手动加到0.5-2秒;紫外灯累计使用超500小时考虑更换。验证:同一块胶延长曝光后条带是否变清晰。
7. 微量样本被胶吸附了? 现象:低于5 ng的样本几乎看不到。原理:琼脂糖和玻璃板对DNA有非特异吸附,低浓度样本损失比例高。解决:上样量不低于10 ng;微量样本改用聚丙烯酰胺胶或毛细管电泳。验证:同一样本加倍上样,条带强度是否线性增加。
第三步:进阶疑难问题
1. 大片段DNA(>10 kb)条带弱怎么办? 基因组或长片段在普通胶里扩散严重。改用0.5%低熔点胶、3 V/cm低压、4°C电泳,缓冲液加0.5 μg/mL EB预染,跑2小时以上。判断依据:Marker大片段带是否也变宽变淡。
2. 高盐样本条带弥散发虚。 盐浓度超过50 mM会改变电导率、让条带变宽变弱。用0.1×TE透析30分钟或乙醇沉淀去盐,再上样。验证:处理前后同体积上样对比条带锐度。
3. 单链/二级结构导致假性弱带。 PCR产物含发夹结构时,在胶里呈现多条弱带。上样前95°C变性5分钟、冰浴2分钟再上样,或改用变性胶。
避坑总结+实操建议
三条核心结论: 条带弱先看Marker,Marker也弱就查胶、染料、电泳条件;Marker正常就查样本浓度和上样量;低浓度样本别硬跑普通胶,直接换PAGE或毛细管电泳。
两个日常好习惯: 每批胶现配现用、染料避光保存;上样前用Qubit复测一次浓度,别只信Nanodrop的A260。
电泳查完如果问题回到序列本身,站内的引物设计工具可以重算Tm和GC;做原核表达遇到包涵体,蛋白可溶性优化工具能给出标签和促溶条件建议;密码子优化工具适合把弱表达序列重新调整。把电泳当成第一道质检,后面的路会顺很多。