来源:蛋白表达可溶性与诱导温度/IPTG梯度(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做可溶性表达,最怕SDS-PAGE上目的带全在沉淀里。菌长得好,诱导也做了,一离心全完。别急着换载体。先把诱导温度、IPTG浓度、OD600和裂解条件拆开看。这篇按表达流程走一遍,覆盖从宿主、种子、诱导到上清检测的排查动作,给你能直接上手的小量梯度方案。
第一步:快速排查低级错误
1. 抗生素漏加或加错:检查抗性标签,平板和液体培养基都补对应抗生素,如卡那霉素50 µg/mL、氨苄青霉素100 µg/mL。
2. 过夜菌直接诱导:别偷懒,按1:100转接新鲜LB,37°C、220 rpm摇到OD600 0.6-0.8再诱导。
3. 收菌后只留沉淀或只留上清:两个都留,上清取20 µL,沉淀用50 µL 1×上样缓冲液重悬,一起跑胶。
4. 上样量太少或胶没染好:目的带可能被漏看,上样10 µL,95°C煮10分钟,考马斯亮蓝染30分钟再脱色。
第二步:分维度系统排查
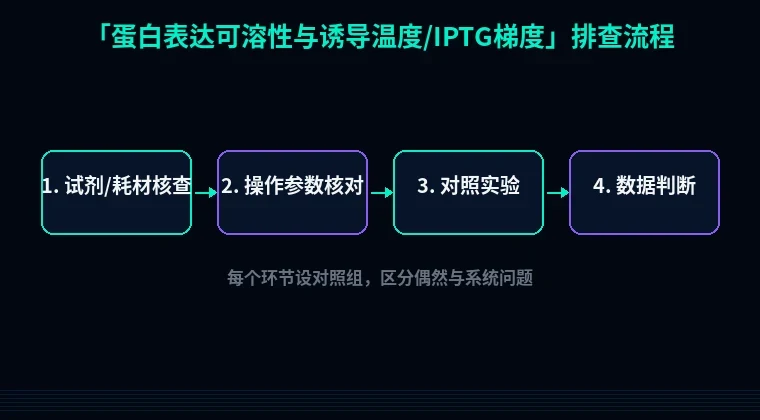
按流程拆:质粒与宿主→种子与OD→诱导温度→IPTG梯度→诱导时间→裂解与缓冲→检测。每步都做小量,5 mL菌足够。
1. 质粒与宿主不匹配
现象:诱导后无目的带,或带很弱、全在沉淀。
原理:稀有密码子、毒性蛋白、T7聚合酶背景都会拖累表达。BL21(DE3)适合T7启动子;Rosetta补稀有密码子;ArcticExpress走10°C低温。
解决:先测序确认读码框和起始密码子;换BL21(DE3)做5 mL预实验;毒性蛋白改用pCold或低拷贝载体。
验证:诱导前后各取1 mL,OD600归一后跑15% SDS-PAGE,看诱导后是否新增目的带。
2. 种子过老或诱导OD不对
现象:诱导后菌不长,蛋白量低,上清沉淀都没有明显带。
原理:过夜培养进入稳定期,代谢状态差,诱导响应弱。
解决:新鲜转化菌挑单克隆,5 mL LB过夜;按1:100转接50 mL LB,37°C、220 rpm至OD600 0.6-0.8;诱导前冰浴10分钟。
验证:记录转接体积、起始OD和诱导OD,别只写“过夜”。
3. 诱导温度把蛋白逼进沉淀
现象:37°C诱导3-4小时,目的带几乎全在沉淀;16°C过夜后上清出现目的带。
原理:低温减慢折叠和聚集竞争,给可溶折叠留时间。
解决:做温度矩阵,16°C、25°C、37°C各一管;16°C用0.1 mM IPTG诱导18-20小时;25°C用0.2 mM诱导6-8小时;37°C用0.5 mM诱导3-4小时。
验证:每管取1 mL,12,000 rpm、4°C离心10分钟,上清和沉淀分别跑胶,比较可溶比例。
4. IPTG浓度别一上来就1 mM
现象:高浓度IPTG沉淀增多,低浓度总表达量偏低。
原理:过强诱导增加代谢负担,也提高新生肽链聚集速率。
解决:固定16°C,做0.05、0.1、0.2、0.5、1.0 mM五点梯度,诱导18-20小时;选“上清带最强、沉淀带相对弱”的点。
验证:同一块胶上样等体积,别按OD调体积后又说浓度不可比。
5. 诱导时间过长导致菌体自溶
现象:上清杂带多,目的带变弱,离心后菌液发黏。
原理:长时间诱导后蛋白酶释放,目标蛋白被降解。
解决:16°C不超过20小时;25°C控制在6-8小时;37°C 3-4小时收菌。
验证:诱导后2、4、6、8小时各取样1 mL,看目的带是否先增后减。
6. 裂解不充分,误判为不可溶
现象:上清里目的带很弱,沉淀里带很强,但镜检菌体未破。
原理:超声能量不足或溶菌酶失效,可溶蛋白仍包在完整菌体里。
解决:50 mM Tris-HCl pH 8.0、150 mM NaCl、1 mM PMSF、1 mg/mL溶菌酶,冰浴30分钟;超声3秒开、5秒关,总10分钟;12,000 rpm、4°C离心10分钟。
验证:取10 µL裂解液镜检,菌体应明显减少;上清和沉淀同时跑胶。
7. 检测环节假阴性
现象:明明有带,胶上却看不到。
原理:上样量少、样品未煮沸、染色脱色过头都会漏带。
解决:上样10 µL,95°C煮10分钟;15%胶跑80 V 30分钟转120 V 60分钟;染色30分钟,脱色至背景干净。
验证:加预染Marker,目的带位置按理论分子量核对。
第三步:进阶疑难问题
1. 16°C仍全沉淀:别只怪温度。试共表达分子伴侣,如pGro7,加0.5 mg/mL L-阿拉伯糖,16°C诱导20小时;或换SUMO、MBP、GST可溶标签。验证时比较融合蛋白和切割后蛋白,别把标签带来的可溶性当成目标蛋白本身可溶。
2. IPTG梯度看不出差异:可能是lac启动子渗漏或T7本底表达。诱导前加0.1%葡萄糖抑制本底,OD600 0.6时离心换新鲜LB再诱导;也可改autoinduction ZY培养基,16°C摇24小时。验证看诱导前样品,若已有目的带,说明本底表达在干扰判断。
3. 上清有带但活性低:可溶不等于正确折叠。检查缓冲液,50 mM Tris pH 8.0、150 mM NaCl、5%甘油、1 mM DTT可试;避免反复冻融,4°C 12,000 rpm离心10分钟取上清。验证做非还原胶或活性 assay,别只看条带。
避坑总结+实操建议
核心结论一:先做温度×IPTG小矩阵,16°C、25°C、37°C配0.05-1.0 mM五点,5 mL菌就能筛。
核心结论二:上清和沉淀都留,等体积上样,别用“沉淀可见”代替可溶判断。
核心结论三:低OD、低IPTG、低温度先试,表达量不够再抬条件。
日常习惯:每次记录OD600、诱导温度、IPTG批号和收菌时间;放大前先做5 mL预实验,别直接上1 L。
文末工具引导
做梯度前先把序列关卡过掉。站内引物设计工具可查测序引物和克隆引物;密码子优化工具适合处理大肠杆菌稀有密码子;蛋白可溶性优化工具能辅助判断标签和表达策略。先把这些查清,再上温度与IPTG矩阵,能少走两轮弯路。