来源:细胞转染效率低血清干扰(DNA Lab Space 实验教程)| 编译:DNA Lab Space
昨天同一批细胞、同一管质粒还能到60%的阳性率,今天换了个血清批次,荧光显微镜下稀稀拉拉不到5%。质粒没变、操作没变,变量只有一个——血清。这种崩溃做转染的人都懂。下面按“低级错误—系统排查—疑难杂症”三层走,把血清干扰这件事从配液到换液拆开讲,每一步都告诉你如何判断、如何验证、如何解决。
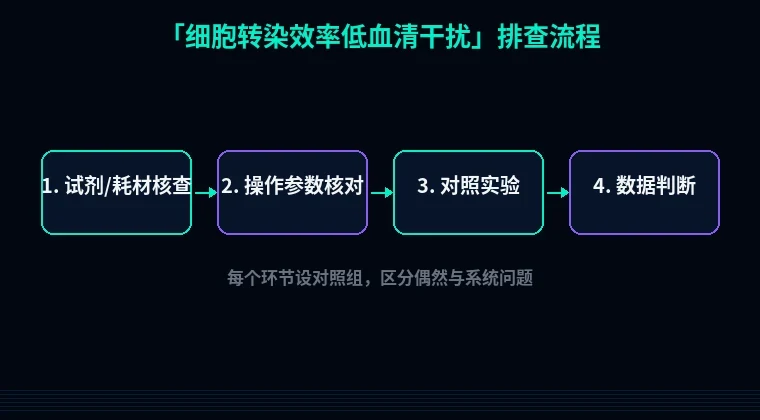
第一步:快速排查低级错误
先别急着怀疑实验体系。下面这四条是新手最容易犯错、也最容易忽略的地方,五分钟就能查完。
1. 复合物是在含血清培养基里稀释的。 血清里的阴离子蛋白会立刻包裹阳离子脂质体,复合物还没碰到细胞就散了。解决:DNA 和脂质体一律用 Opti-MEM 或 37°C 预热的无血清 DMEM 稀释,体积各 100 µL(24 孔板)或 250 µL(6 孔板)。
2. 转染时培养基里留着双抗。 青霉素-链霉素在脂质体介导下进入细胞,毒性和效率双杀。解决:转染当天换用无抗生素培养基,转染后 24 h 再补回。
3. 细胞密度不对或传代次数太高。 密度低于 50% 或高于 90%、传代超过 20 代,摄取能力肉眼可见地掉。解决:转染当天密度控制在 70%–80%,用 10 代以内的细胞。
4. DNA 和脂质体的量凭感觉加。 24 孔板常用 0.5 µg 质粒配 1.5 µL Lipofectamine 2000,6 孔板是 2 µg 配 4–6 µL,随意加倍会中毒。解决:按比例表加,加完后轻柔吹打 3 次混匀。
第二步:分维度系统排查
按“转前—配液—加样孵育—检测”四段走,每段都有对应的血清相关坑。
一、转染前:血清批次与细胞状态
1. 现象:换个血清批号,效率从 60% 掉到 10% 以下,细胞形态正常。
原理:不同批次的 FBS 中脂质、激素、蛋白酶抑制物浓度差异很大,部分批次含较高水平核酸酶或竞争性阴离子蛋白,直接影响脂质体-DNA 复合物的稳定性。
解决步骤:保留一小瓶“已知好用”的血清做对照;新批次先做 24 孔板小试,设 3 个复孔;确认后再批量使用。若新批次确实不行,转染时把血清浓度降到 5%,转染后 6 h 补至 10%。
验证方法:同一批细胞、同一质粒,新旧血清平行转染,48 h 流式测阳性率,差异超过 30% 就换批次。
2. 现象:细胞贴壁良好但转染后 12 h 大量漂浮。
原理:血清饥饿时间过长或细胞本身状态差,转染毒性叠加。
解决步骤:无血清孵育严格控制在 4–6 h,最长不超过 8 h;转染前 24 h 传代一次,让细胞进入对数期。
验证方法:台盘蓝染色计活率,转染前活率应 >90%。
二、配液:稀释液与复合物形成
3. 现象:复合物肉眼可见白色絮状沉淀,加入后细胞大面积死亡。
原理:稀释液中混入血清或培养基残留,阳离子脂质与血清蛋白交联形成大聚集体。
解决步骤:稀释前用 70% 乙醇擦拭台面,枪头不要碰含血清的孔;先加 Opti-MEM 再加油脂质体,轻弹管壁,室温静置 15 min,不超过 30 min。
验证方法:对着光看复合物应呈均匀微乳光,出现可见颗粒就重配。
4. 现象:换了新批次脂质体,同样比例下效率减半。
原理:DNA(µg)与脂质体(µL)比例失衡,1:2 到 1:4 是最常用区间,比例过高细胞中毒、过低复合物不足。
解决步骤:固定 DNA 量,做脂质体梯度(1、2、3、4 µL),其他条件不动。
验证方法:48 h 荧光计数,选阳性率最高且活率 >85% 的那一档。
三、加样与孵育:血清浓度的真正战场
5. 现象:复合物加进去 6 h,细胞还行,24 h 后阳性率极低。
原理:孵育期培养基含 10% 血清,血清蛋白持续中和复合物表面正电荷,阻断其与细胞膜硫酸肝素蛋白聚糖的结合。
解决步骤:转染前用 37°C 预热的 PBS 洗 1 次,换成无血清或 2% 血清培养基,加入复合物,37°C、5% CO₂ 孵育 4–6 h;随后吸掉,换回含 10% 血清的完全培养基。
验证方法:设“全程 10% 血清”与“4 h 无血清 + 换液”两组,48 h 对比阳性率,通常后者高 2–4 倍。
6. 现象:换液后细胞状态尚可,但 48 h 表达量上不去。
原理:换液太晚,复合物已内吞完毕却仍在无血清环境中,细胞进入应激状态,转录翻译受抑制。
解决步骤:Lipofectamine 2000 体系 4–6 h 换液;Lipofectamine 3000 可免换液,但血清浓度建议 ≤10%。换液时沿孔壁缓慢加,避免冲起细胞。
验证方法:换液后 24 h 观察细胞形态,边缘皱缩说明换液过晚或操作过猛。
四、检测:DNA 质量与时间点
7. 现象:所有条件都对,效率就是上不去。
原理:质粒带内毒素或 A260/280 低于 1.8,被细胞内的核酸酶优先降解,血清中的核酸酶还会再补一刀。
解决步骤:用去内毒素柱纯化,A260/280 控制在 1.8–1.9,浓度 ≥200 ng/µL;避免反复冻融,4°C 保存不超过一周。
验证方法:1% 琼脂糖凝胶电泳,看是否有明显拖尾和降解带。
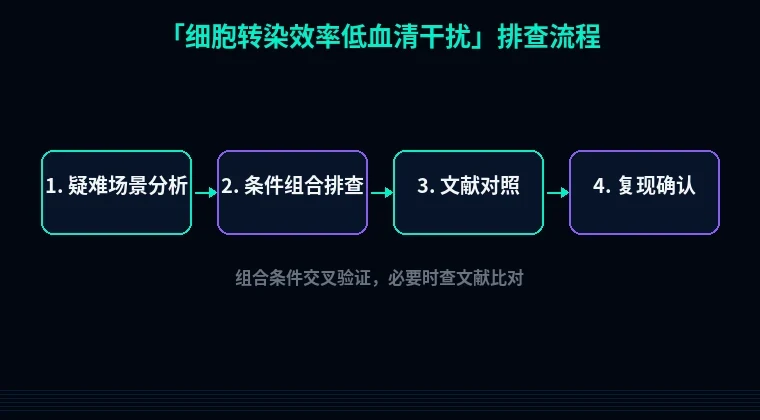
第三步:进阶疑难问题
原代细胞和干细胞对血清更敏感。 这类细胞本身不耐受长时间无血清,一饿就死。做法是把无血清孵育压到 2–3 h,或者用低血清(2%)孵育 4 h 后补加血清至 10%,效率通常比硬扛无血清更高。
热灭活血清可能帮倒忙。 56°C、30 min 处理会灭活补体,但也会让部分蛋白变性聚集,反而增加对复合物的包裹。除非确认补体干扰,否则别做热灭活,直接换批次更省事。
支原体污染是个隐形杀手。 细胞看着正常、传代正常,转染效率就是一路下滑。用支原体检测试剂盒查一次,阳性就用 Baytril 或 BM cyclin 清一轮,再重新扩种。
避坑总结 + 实操建议
三条核心结论
- 血清干扰贯穿全程:配液、孵育、换液三个环节都可能出问题;只改一处往往看不出效果。
- 无血清孵育不是越久越好,4–6 h 是窗口期,超过 8 h 细胞状态会先崩。
- 换血清批次必须做平行小试,效率差异超过 30% 直接弃用,不要试图用提高 DNA 量硬扛。
两个日常好习惯
- 建一份“转染日志”:记录血清批号、脂质体批号、细胞代次、密度、阳性率;出问题时回溯最快。
- 每个新体系先做一次梯度优化,把最佳 DNA/脂质体比例和孵育时间固定下来,之后只变样品不变条件。
转染之后怎么往下走
转染只是起点。效率上来之后,mRNA 表达量要用 qPCR 验证——引物特异性差会直接掩盖真实的转染效果,建议用站内的引物设计工具先跑一遍,把扩增效率和二聚体风险卡掉。如果你是做蛋白表达,质粒的密码子偏好会限制翻译通量,可以用密码子优化工具重设计序列。蛋白表达出来却全在包涵体里,那就轮到蛋白可溶性优化工具出手,从标签、宿主到诱导温度一起调。工具都在站内,按需取用。