来源:蛋白纯化内毒素残留亲和洗脱(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑完亲和层析,SDS-PAGE 上就一条带,内毒素却报到 50 EU/mg。目标 0.5 EU/mg,差了整整两个数量级,是不是很崩溃?别急着换柱子。LPS 大概率是跟着你的蛋白一起被洗下来的,问题多半在上样到洗脱这条链上。下面按流程把每个环节的判断方法、验证动作和具体参数摊开讲,Ni-NTA、GST、Protein A 都能套用。
第一步:先别怀疑柱子,这 4 个低级错误排掉再说
1. 裂解液不过滤直接上柱。菌体碎片和 LPS 胶束一起进柱床,堵在填料缝隙里慢慢渗出来。上柱前用 0.22 µm 滤膜过一遍,再加 1% Triton X-100 冰上孵育 30 分钟。
2. 洗涤只给 5 个柱体积(CV)。这点体积连柱床死体积都冲不干净。基础洗涤至少 15–20 CV,含去垢剂的那步给 10 CV。
3. 收集管、超滤膜、透析袋本身带内毒素。新拆封的离心管内毒素能到 5 EU/mL。用 0.1 M NaOH 浸泡 30 分钟,或直接买无内毒素级耗材。
4. 缓冲液拿超纯水机的水现接现用。滤芯超期的水机出水内毒素经常 >0.5 EU/mL。换无内毒素水(<0.005 EU/mL),缓冲液现配当天用。
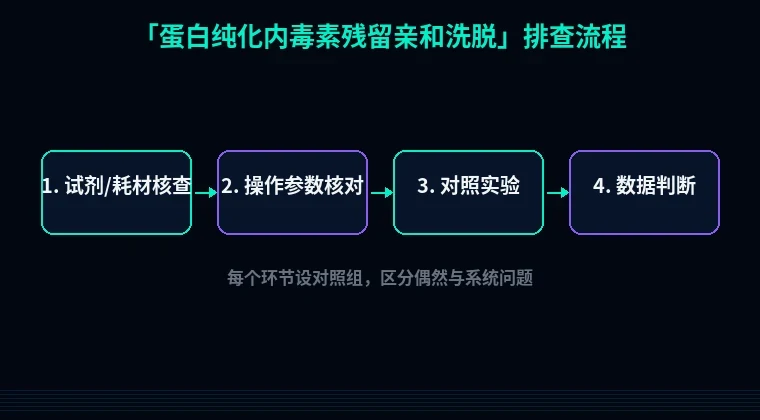
第二步:按流程分四个模块系统排查
模块一:样品与结合阶段
1. 高盐能不能压住 LPS?先做盐梯度小试。
现象:洗脱液内毒素和蛋白浓度同步升高,两条曲线几乎重合。原理:LPS 带大量负电,和你带正电的蛋白(pI>8)靠静电抱在一起。解决:上样缓冲液把 NaCl 提到 300–500 mM,或咪唑提到 20–30 mM 抑制非特异吸附。验证:分 0/150/300/500 mM NaCl 四组各上 1 mL 填料,分别测流穿和洗脱的内毒素,看哪组洗脱端降得最狠。
2. 蛋白本身就有脂质结合域。
现象:盐提到 1 M 也没用,内毒素纹丝不动。原理:这类蛋白跟 LPS 是疏水作用,盐根本撬不开。解决:上样前加 0.1% Triton X-114 或 1% 脱氧胆酸钠;补 5 mM EDTA 螯合 Ca²⁺/Mg²⁺,把 LPS 胶束打散。验证:加 EDTA 前后各测一次洗脱内毒素,降 5 倍以上说明这条路走对了。
模块二:洗涤阶段(最常出问题的地方)
3. 洗涤液里一点去垢剂都没有。
现象:洗涤峰 OD280 很低,看着挺干净,洗脱内毒素照样爆表。原理:LPS 以胶束和囊泡形式黏在填料和蛋白表面,纯盐洗不动。解决:洗涤液配 0.1–0.5% Triton X-100 或 0.1% 脱氧胆酸钠 + 500 mM NaCl + 20 mM 咪唑,洗 10–15 CV;再用不含去垢剂的基础缓冲液洗 5–10 CV 把去垢剂顶掉,否则下一步 LAL 检测会被抑制。验证:每 2 CV 收一管洗涤流穿,测内毒素,找那个不再下降的拐点。
4. 去垢剂选了个透析不掉的。
SDS 和蛋白结合得太死,后面怎么都除不尽。换成 Triton X-114(可相分离)或 CHAPS。
5. 柱子再生没做干净,上一批的 LPS 还挂在上面。
现象:空白上样(只上缓冲液)洗脱内毒素也有 1–5 EU/mL。解决:0.5 M NaOH 洗 5 CV,或 6 M 盐酸胍 + 1% Triton X-100 洗 5 CV,再 5 CV 水、5 CV 20% 乙醇封存。验证:再生后跑一次空白上样,内毒素 <0.1 EU/mL 才算过关。
模块三:洗脱阶段
6. 洗脱峰合并范围太宽。
现象:后段收集管内毒素比前段高 3–10 倍。原理:LPS 洗脱比蛋白慢半拍,全在拖尾里。解决:按 0.5 CV 分管收,只合并 OD280 高于峰值 10% 的那几管,合并前每管单独测内毒素。验证:画出内毒素/蛋白比值曲线,比值开始上翘的那管就切掉。
7. 洗脱 pH 太靠近蛋白 pI。
现象:洗脱液轻微发白,离心有沉淀。原理:接近 pI 时蛋白和 LPS 一起絮凝。解决:洗脱缓冲液 pH 比 pI 高 1.5 个单位以上,补 150 mM NaCl 和 10% 甘油稳定。
8. 先浓缩后除毒,顺序反了。
超滤把蛋白浓缩 10 倍,LPS 也浓缩 10 倍。洗脱峰先做 Triton X-114 相分离,再进超滤。
模块四:洗脱后处理
9. 超滤膜和透析袋是污染源。
拿无内毒素水过一遍膜,测透过液。>0.5 EU/mL 就换膜,别犹豫。
10. Triton X-114 相分离操作不规范。
正确动作:加 Triton X-114 到 1–2%,4°C 搅拌 30 分钟完全溶解,升温到 37°C 静置 10 分钟至浑浊,37°C、2000×g 离心 10 分钟,取上层水相。重复两轮,内毒素通常降 100–1000 倍。验证:每轮测一次上层水相,第二轮不再下降就停。蛋白对去垢剂敏感的话,改成柱上 0.1% 脱氧胆酸钠洗涤。
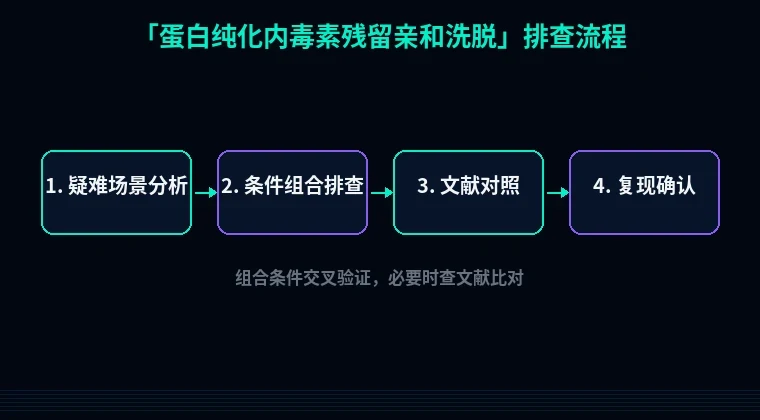
第三步:进阶疑难,这几个坑老手也栽
A. 高 pI 阳离子蛋白(bFGF、溶菌酶这类)死活降不下来。
电荷差太大,盐和去垢剂都是治标。可以在洗涤液里加 0.5 M NaCl + 5 mM 精氨酸,或者串联一根肝素亲和柱/多粘菌素 B 柱做二次捕获。验证:Native PAGE 看蛋白-LPS 复合物是否解离。
B. LAL 检测本身被干扰,读数不可信。
Triton X-100 超过 0.05% 会抑制鲎试剂,高浓度蛋白、β-葡聚糖都会捣乱。必须做加标回收:三个稀释度,回收率落在 50–200% 之间数据才作数。不行就上动态浊度法。
C. 内毒素假低值。
LPS 聚成大囊泡,检测时没被打散,测出来只有真实值的 1/10。测前用 0.1% Triton X-100 处理或超声 3×10 秒,再稀释上机。
避坑总结 + 实操建议
三条核心结论:
- 内毒素是跟着蛋白走的。先看电性,再调盐和去垢剂,换柱子排在最后。
- 洗涤体积和去垢剂比换填料管用,10–20 CV 是底线,别省这点时间。
- Triton X-114 相分离一定放在浓缩之前,顺序错了白干。
两个日常好习惯:
- 缓冲液现配现用,只加无内毒素水,配好的标好日期,超过 48 小时重配。
- 每批新柱子、每次换批次填料,都跑一次空白上样验证,把内毒素本底记录在案。
源头也能省事。表达阶段用信号肽分泌到周质或培养基,LPS 负载天然就低一截——这类序列改造可以在站内的密码子优化和信号肽设计工具里直接跑。引物设计时顺手把 His 标签放到 C 端,避开 N 端那段疏水区,也能少拽点 LPS 下来。蛋白老是往包涵体跑、非要复性的话,复性液里的 LPS 更难除,先用可溶性优化工具把表达条件调好,后面纯化能省一半力气。