来源:质谱信号抑制基质效应(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做LC-MS/MS的都有过这种经历:同样的标曲,昨天还好好的,今天响应值掉了一半;加标回收率怎么都上不去,内标倒是稳得像没事人。别急着怪柱子或质谱,大概率是基质效应在作怪。它不报错,也不给你明显提示,只会让峰面积悄悄缩水、离子比漂移。本文按“低级错误→流程分模块排查→进阶疑难”三层拆解,给你一条能直接照着操作的排查路径。
第一步:先花10分钟排掉低级错误
别一上来就怀疑离子源污染,先看看这几处。
1. 样品前处理时盐没除干净。看进样小瓶底部有没有结晶、基线钠加合物峰(m/z +22)是否明显——换SPE或加一步沉淀蛋白,把盐降到<10 mM。
2. 复溶液有机相比例抄错了。直接看配液记录:复溶液通常初始有机相≤20%(如甲醇:水=2:8),有机相过高会让早出峰组分峰形分叉、响应异常。
3. 内标加的体积对但没混匀。涡旋30秒、或超声5分钟后12000 g离心5分钟,别只颠倒两下就上机。
4. 进样瓶隔垫重复穿刺导致漏液。观察瓶盖是否鼓包、隔垫是否被扎穿,换新瓶盖,重配一针试。
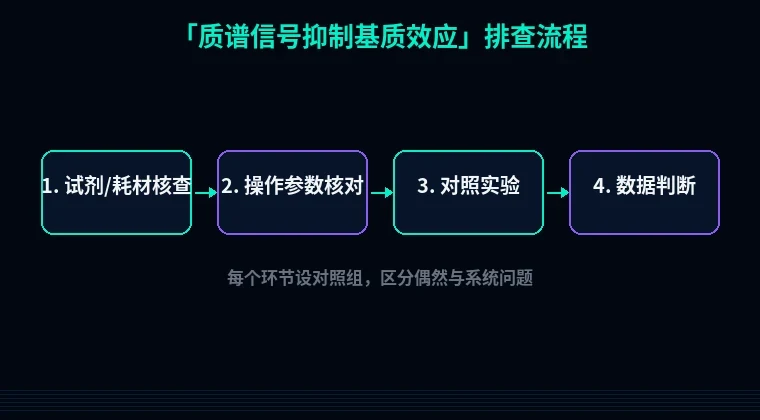
这几条排完还在掉,才进入系统排查。
第二步:按流程分模块系统排查
基质效应说白了就一句话:样品基质里的东西跟你的目标物一起进离子源,抢电荷、抢液滴表面、堵毛细管,你测到的信号就不全是目标物的了。按流程往下走。
1. 离子源端的电离竞争(最常见)
现象:目标物响应下降20%以上,内标稳定,保留时间靠前(死体积附近)的组分掉得最狠。
原理:ESI靠液滴表面电荷富集,基质中的磷脂、胆汁酸、PEG、增塑剂表面活性强,把目标物挤到液滴内部,电离效率被稀释。
解决步骤:① 做柱后灌注(post-column infusion)实验——用注射泵以10 μL/min持续注入目标物标准品(1 μg/mL),同时进一针空白基质提取液,看色谱图哪个时间段基线塌陷;② 将流速从0.3 mL/min降到0.2 mL/min、源温从500°C调至450°C试试;③ 换用APCI源做对比,ESI掉而APCI不掉,基本锁定电离竞争。
验证方法:同一份基质提取液,分别用纯溶剂和基质配标,计算基质因子MF=基质中标响应/纯溶剂中标响应,MF<0.8或>1.2即为显著基质效应。
2. 磷脂类内源性干扰
现象:血浆/血清样品,m/z 700–900区间出现强背景,目标物定量下限抬高,离子比(如两个MRM通道比值)超出±20%。
原理:磷脂酰胆碱头部基团易形成[M+H]+,在C18柱上保留强、拖尾长,跟目标物共流出时会持续“吃”电荷。
解决步骤:① 蛋白沉淀用含1%甲酸的冷乙腈(样品:乙腈=1:3,-20°C静置30分钟),比纯乙腈多沉淀一部分磷脂;② 上SPE用混合型强阳离子柱(MCX),上样前用2%甲酸水活化,淋洗用20%甲醇;③ C18柱后接一根磷脂捕集柱,或直接改用五氟苯基柱(PFP)改变选择性。
验证方法:进一针空白基质提取液,看m/z 184(磷脂特征碎片)的响应;若比纯溶剂空白高10倍以上,说明磷脂没除净。
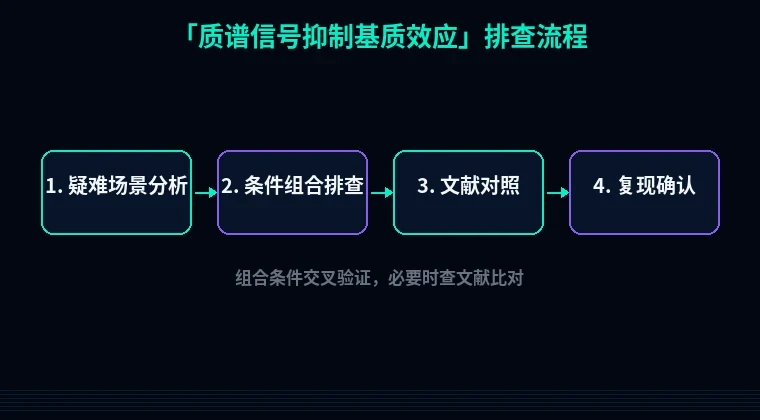
3. 色谱分离不足导致共流出
现象:目标物峰形正常但峰面积批间CV>15%,换批次样品波动更大。
原理:共流出物和目标物在同一时间进入离子源,竞争是瞬时的、浓度相关的,分离度差时基质效应被放大。
解决步骤:① 改变有机相梯度斜率,把目标物出峰时间往后推1–2分钟避开死体积区;② 换用核壳柱(2.7 μm,2.1×100 mm),流速0.3 mL/min、柱温40°C,分离度通常能提升;③ 早出峰组分改用HILIC柱。
验证方法:比较目标物峰前沿和峰后沿的离子比,两者偏差>15%说明峰内有共流出干扰。
4. 前处理回收与基质抑制叠加
现象:回收率60%左右,加标样和平行样一起偏低,但纯标样正常。
原理:回收率低和基质抑制是两种损失,混在一起容易误判——你把回收率问题当基质效应去调源参数,白忙。
解决步骤:① 做基质加标(在空白基质里加标,前处理后测定)和溶剂加标两条曲线,比较斜率;② 若基质加标斜率低但提取回收高,纯属电离抑制,转向去基质;③ 若提取回收本身低(<70%),先优化提取溶剂体积和pH(碱性药物用pH 9–10的缓冲液)。
验证方法:同位素内标法——加稳定同位素标记内标,若内标校正后回收率回到85%–115%,说明主要是基质抑制而非提取损失。
第三步:进阶疑难问题
特殊情况1:不同个体基质差异巨大
同一方法,A样本正常,B样本响应掉70%。别急着改方法。先查个体差异来源:肾功能不全样本尿素高、高脂血样本脂质多。解决办法是做基质匹配标曲,或每个批次插一针混合空白基质做质控校正。
特殊情况2:低浓度端的“假基质效应”
目标物在定量下限附近信号忽高忽低,高浓度段反而正常。往往是进样瓶吸附或管路残留,不是真基质效应。换硅烷化玻璃瓶、加10%异丙醇冲洗针路,再判断。
特殊情况3:内标也掉
内标和目标的MRM通道同时同比例下降,问题在进样系统或离子源本身——查毛细管是否堵、喷雾针是否偏,不属基质效应范畴。
避坑总结+实操建议
三条核心结论:
1. 先做柱后灌注,再动手改方法——它能在30分钟内告诉你抑制发生在哪个保留时间段,比反复试错快得多。
2. 别用纯溶剂标曲定量基质样品——基质匹配标曲或同位素内标,二选一,别省。
3. 前处理是根治手段,源参数只是缓解——把磷脂和盐除干净,比把源温调高50°C管用。
两个日常好习惯:
- 每批样品插一针空白基质提取液做“系统适用性”监测,记录m/z 184响应和基线,趋势一抬头就提前处理。
- 建一个方法日志,写清每批的基质因子、回收率和色谱柱批号,出问题时先翻记录比先做实验快。
排查完如果发现是方法本身的选择性问题,可以在站内工具里做一轮方法优化:引物设计工具帮你核对内标肽段序列,密码子优化工具适合处理重组蛋白标准品表达,蛋白可溶性优化工具能提高你做加标用的重组蛋白回收率。工具用对了,基质效应的锅就不用反复背。