来源:蛋白表达量低启动子渗漏(DNA Lab Space 实验教程)| 编译:DNA Lab Space
诱导了,SDS-PAGE 上看不到条带;不诱导,目的蛋白却先冒出来了。这两个毛病常常同时出现,也常常被当成两个问题分别去查。真相是它们大概率同源——启动子没管住,宿主一边漏表达一边耗资源,等你加 IPTG 时菌已经累了。这篇教程从低级错误到调控元件逐层拆,覆盖原核表达里最常见的漏表达与低产量组合场景,你按顺序走一遍,基本能定位到具体环节。
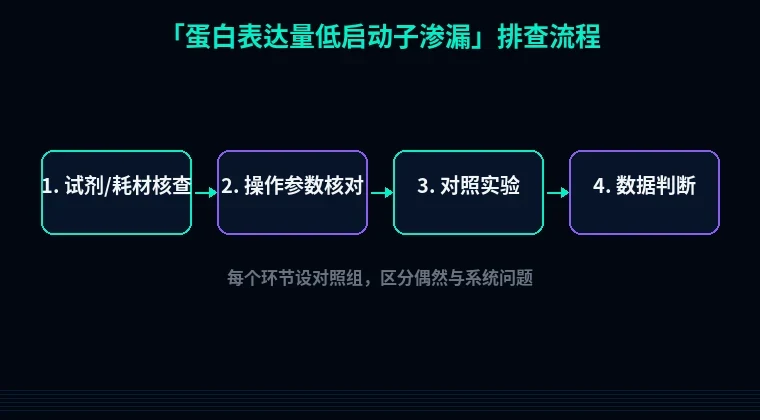
第一步:先花十分钟排掉低级错误
别急着改载体。新手翻车的事故里,至少三成不是设计问题。
1. 诱导剂忘了加或浓度不对。配好的 IPTG 母液反复冻融会失效,1 M 母液按 1:1000 加到终浓度 1 mM,用前确认没有结晶析出;想压低基础表达就用 0.1–0.5 mM。
2. 抗生素失效,质粒早就丢了。氨苄平板超过一个月就得重配,Amp 会被 β-内酰胺酶降解,培养超过 16 小时基本失去选择压力,用 Kan 更稳。
3. 菌株根本没带 DE3。拿 DH5α 去做 T7 表达是最常见的乌龙,看清楚管子标签,BL21(DE3)、Rosetta(DE3)、Origami(DE3) 才是表达宿主。
4. 诱导时机太晚。OD600 冲到 1.5 以上才加 IPTG,菌已经进稳定期,代谢活性低、蛋白酶释放多,产量能掉一半以上,控制在 0.6–0.8 就动手。
第二步:分维度系统排查
一、启动子调控元件失灵(渗漏的根源)
1. lacI 抑制蛋白不够用
现象:不加 IPTG 也有明显目的条带,菌长得慢,平板转化子发黏。原理:pET 系列的多拷贝质粒上 lac 操纵子数量远多于 lacI,抑制蛋白滴定不过来。解决:换带 lacIq 的载体(如 pET-28a 的 lacIq 版本),或共转 pLysS/pLysE 质粒,后者还能表达 T7 溶菌酶直接压制 T7 RNA 聚合酶的基础活性。验证:诱导前取样跑 12% SDS-PAGE,看目标条带是否消失或减到 1/5 以下。
2. 培养基里的葡萄糖扰乱了调控
现象:LB 里渗漏轻,换成 TB 或自配培养基后漏表达加重。原理:葡萄糖代谢降低胞内 cAMP,CAP 无法激活 lac 启动子转录——这本身抑制表达,但同时也让 lacI 的表达水平下滑,调控变松。解决:诱导前培养基补 1% 葡萄糖压基础表达,诱导时改用含甘油的培养基,别在含葡萄糖的瓶子里直接加 IPTG。验证:设 glucose 组与无 glucose 组,各取诱导前 1 mL 菌,同胶对比。
3. T7 系统的固有渗漏
现象:BL21(DE3) 里任何 pET 载体都有基础表达。原理:DE3 溶原的 T7 RNA 聚合酶基因受 lacUV5 控制,lacUV5 天然就有低水平转录。解决:表达毒性蛋白时优先用 pLysS 宿主;或换 pBAD(阿拉伯糖)系统,葡萄糖存在时严格关闭。验证:用空载体对照跑胶,确认渗漏水平。
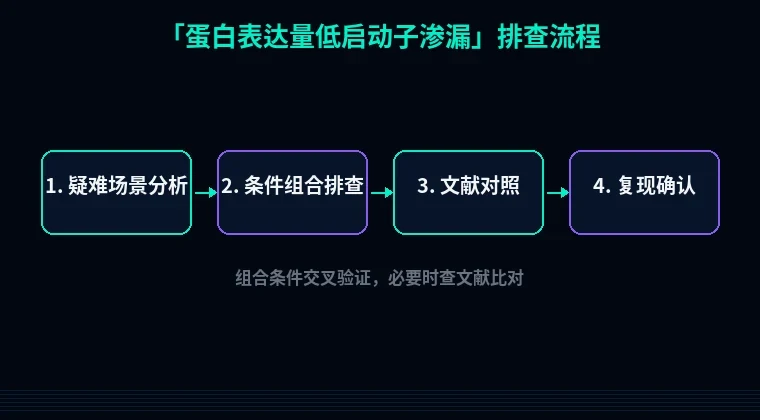
二、诱导条件与表达窗口
4. 温度与时间不匹配
现象:37°C 诱导 3 小时条带很淡,菌液却很稠。原理:高温下外源蛋白快速折叠堆积,形成包涵体或触发降解。解决:降到 16–25°C 诱导 16–20 小时,IPTG 降到 0.1–0.3 mM;上清和沉淀分别取样判断可溶性。验证:超声破碎后 12000 rpm 离心 10 分钟,上清与沉淀各取 20 μL 上样。
5. 诱导后取样时间点错了
现象:测了诱导 1 小时就下结论。原理:T7 表达在 2–4 小时才到峰值。解决:0、1、2、4 小时各取 1 mL,OD 归一化后上样。验证:看条带随时间是否递增。
三、宿主与序列适配
6. 稀有密码子卡住翻译
现象:mRNA 检测正常,蛋白就是少。原理:AGG/AGA、AUA、CUA 在 BL21 里对应 tRNA 丰度低,连续成簇会撞车。解决:换 Rosetta(DE3) 补充稀有 tRNA,或直接做密码子优化把连续稀有密码子打散。验证:优化前后同条件平行诱导,跑胶比对。
7. 质粒不稳定与拷贝数
现象:传代几次后产量逐代下滑。原理:高表达负担让无抗性压力下的质粒丢失,pUC 型拷贝数高但更容易丢。解决:每次从新鲜单菌落起步,诱导全程保持 Kan 50 μg/mL,不要用过期平板挑菌。验证:抽提质粒跑 0.8% 琼脂糖胶,看条带量。
第三步:进阶疑难
1. 渗漏造成的"假低表达"。有些蛋白渗漏表达就足以毒性致死,你会看到菌长不起来、诱导后 OD 不涨,误判成表达量低。判断方法:诱导前 4 小时取样测 OD600,若未诱导组生长明显慢于空载体对照,就是渗漏惹的祸。对策:先补 1% 葡萄糖 + pLysS 双保险,把基础表达压到底再谈产量。
2. mRNA 有、蛋白没有。跑 Northern 或者 RT-qPCR 发现转录量正常,蛋白却几乎不可见,问题在翻译起始。查起始密码子下游 15 nt 内的二级结构,GC 含量超过 70% 的茎环直接抑制 30S 结合,重新设计 RBS 与间隔序列,间隔保持 7–9 nt。
3. N 端标签被切除。用 N 端 His 标签定量,实际蛋白 N 端被甲硫氨酸氨肽酶修剪,抗体或镍柱都抓不到。换 C 端标签复测一次,两条带对比就能确认。
避坑总结 + 实操建议
三条核心结论:
- 渗漏和低产常常是一个病。调控没管住,菌先被毒性蛋白拖垮,诱导后自然没产量。
- 先压渗漏,再谈产量。葡萄糖 1%、pLysS、lacIq 三件套按需组合,比盲目加 IPTG 有用。
- 每个变量只改一个。温度、IPTG 浓度、宿主、载体同步动,出了问题你都说不清是谁的锅。
两个日常习惯:诱导前必取未诱导样本,跟诱导后同胶对比,这是判断渗漏的唯一硬指标;每批新配的 IPTG 和抗生素平板,先拿已知高表达的空载体或标准蛋白跑一次阳性对照,别拿实验样本当试错成本。
需要重设计序列时,站内的引物设计工具可以直接生成克隆与测序引物,密码子优化工具能按 BL21 密码子偏好重排序列并顺带降低 5′ 端二级结构,蛋白可溶性优化模块则会给出标签位置和融合伴侣建议。渗漏轻了,产量高的那条带才看得见。