来源:克隆载体自连磷酸酶处理(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做克隆最让人崩溃的一刻,不是没长菌,而是平板长得密密麻麻。酶切做了,CIP也加了,连接转化一套流程下来,菌落数比阳性对照还热闹。你大概率会先怀疑感受态,但八成不是它的问题。载体自连背后是一整条链上的小失误叠加:酶切没切干净、磷酸酶没处理到位、纯化带进残留、连接摩尔比失衡。这篇按实验流程拆成三层,每一层都给出判断标准、具体参数和验证动作,照着做,能把“玄学自连”变成可排查的技术问题。
第一步:快速排查低级错误
别急着翻文献。先花十分钟确认这几个新手高频坑。
1. 磷酸酶压根没加,或者加错了缓冲液。 现象是连接后转化菌落数和未处理载体几乎一样;解决:CIP必须用配套的1×CutSmart或NEBuffer,2 μg载体配1 μL CIP(10 U/μL),37°C孵育60分钟,别拿连接酶缓冲液凑合。
2. 酶切没切完就去做去磷酸化。 解决:载体2 μg、酶1-2 μL、总体系20 μL,单酶切至少2小时,双酶切2-3小时;上胶回收前先跑0.8%琼脂糖,确认只剩一条带。
3. 磷酸酶处理后没热失活也没纯化。 CIP 65°C灭活20分钟,SAP 65°C 15分钟;灭活不彻底或纯化柱残留会直接压死连接效率。
4. 平板抗生素失效或感受态被污染。 解决:现倒平板加氨苄至100 μg/mL,同时做空载体转化对照和纯感受态涂板对照,两个平板一摆就知道菌从哪来。
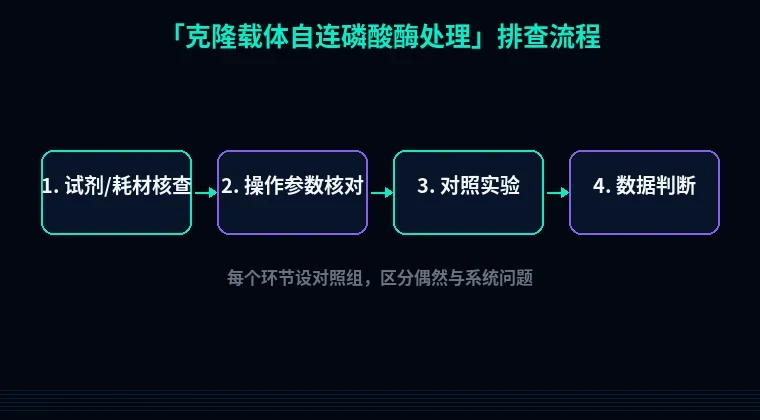
第二步:分维度系统排查
这一步按流程走,从酶切到转化,四个模块逐个过。
模块一:酶切到底切干净没有
现象:转化菌落多,挑几个做菌液PCR,全是空载体。原理很简单——没切开的环状质粒不需要连接就能转化,磷酸酶对它完全无效。怎么判断:取0.5 μg酶切产物跑0.8%胶,看超螺旋带是否消失。没消失就加码:酶量提到2 μL、时间延到3小时、换一管新鲜酶,37°C水浴别用金属浴干烤。验证方法:酶切产物直接转化,菌落数应该低于未酶切对照的1%。这一步不过关,后面全是白忙。
模块二:去磷酸化是否到位
现象:菌落数降了,但背景仍然高,挑克隆一半是空载。原理:CIP只水解5'末端磷酸基团,处理不充分时部分载体保留磷酸基团,T4连接酶照样把它封回去。怎么判断:设一个“酶切但不加CIP”的对照,同时转化。解决步骤:2 μg载体配1 μL CIP,37°C 60分钟;用SAP的话1 μL、37°C 30分钟。两者菌落数差10倍以上,才说明去磷酸化有效。验证方法:对照平板菌落数除以处理平板菌落数,小于10就重做,别心疼那点酶。
模块三:纯化环节丢载体或带残留
现象:连接后连阳性对照都长不出几个菌。原理:胶回收柱结合能力下降、洗脱不彻底,或者酚氯仿抽提后乙醇沉淀没洗干净,EDTA和SDS残留会抑制T4连接酶。怎么判断:Nanodrop测浓度,A260/280在1.8-2.0之间,回收率低于60%就要警惕。解决步骤:胶回收洗两次PE,最后一次30 μL ddH2O洗脱,别用洗脱缓冲液里带EDTA的那种;回收后取1 μL跑胶估量。验证方法:拿回收产物直接做一次连接转化,不加片段,菌落数应该接近零。
模块四:连接体系配错了
现象:载体加片段也长不出东西,或者长出来全是自连。原理:摩尔比失衡时载体自连占优,连接酶反复冻融失活,DNA体积超过总体系一半会把甘油浓度顶上去。怎么判断:算一下载体和片段的摩尔比,载体50-100 ng、片段按1:3摩尔比配,总体系10 μL里DNA体积别超过5 μL。解决步骤:T4连接酶0.5 μL,16°C连接4小时或过夜;平末端把酶量加到1 μL,4°C过夜。验证方法:连接产物跑1%胶,出现高分子量弥散说明连上了;同时做“只加载体不加片段”的对照,这个平板的菌落数就是你的自连背景。
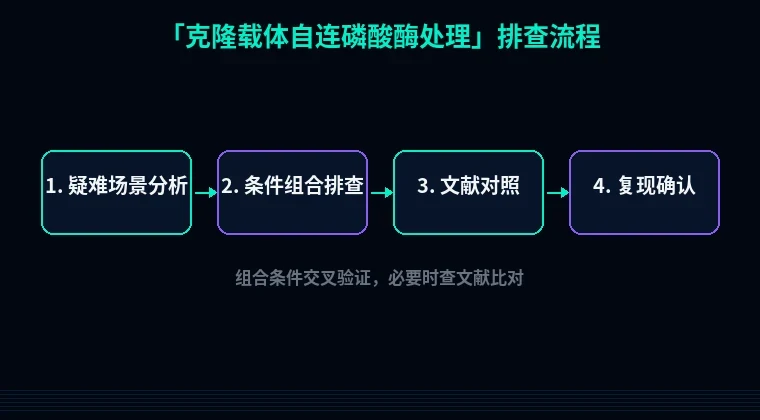
第三步:进阶疑难问题
单酶切加磷酸酶,自连还是压不住。 单酶切两端是同一个黏端,去磷酸化只能阻止载体首尾互连,载体与载体串联照样发生。遇到这种情况,直接换双酶切;实在只能用单酶切,把载体浓度降到20 ng/μL、片段摩尔比提到5:1,靠片段去挤占载体。
平末端载体去磷酸化后连接效率断崖。 平末端连接本身比黏端低10-100倍,CIP处理后再砍一截。解决:T4连接酶加到1 μL/10 μL体系,加PEG 4000至终浓度5%,4°C过夜;或者换同尾酶策略,别在平末端上硬耗。
磷酸酶“过度处理”导致连不上。 现象是连接后连空载体都长不出来。原因多是用量过大或37°C孵育过夜,载体末端被啃。严格按1 μL CIP/2 μg载体、37°C不超过60分钟,65°C灭活20分钟后胶回收,别偷懒直接热失活就连接。
避坑总结+实操建议
三条核心结论。第一,自连先看酶切,跑一张胶比换三瓶酶都管用。第二,每个环节留对照:酶切不加CIP、连接不加片段、空载体转化,三个平板一摆,问题出在哪一目了然。第三,参数写死贴在实验记录本上:2 μg载体、1 μL CIP、37°C 60分钟、65°C 20分钟、16°C过夜。
两个日常好习惯。CIP和连接酶分装成小管,反复冻融两次以上就换新的,酶永远最后加。每次转化都带感受态对照平板,菌落数突然变多,先怀疑平板和感受态,再怀疑自己的连接体系。
做克隆设计时,引物用站内引物设计工具先核对一遍酶切位点和读框,别让一个移码毁掉整周;如果下一步要转表达,顺手用密码子优化和蛋白可溶性优化工具把序列过一遍,克隆和表达一起规划,比出了问题再回头补要省事得多。