来源:酶切位点突变保真酶(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做定点突变引入或破坏酶切位点,高保真酶扩增后转化,平板空荡荡、菌落全是野生型、酶切鉴定不出预期条带——这几个坑很常见。本文按引物设计、PCR、DpnI消化、转化、酶切鉴定全流程拆开讲,给你能直接照着做的排查动作和具体参数。
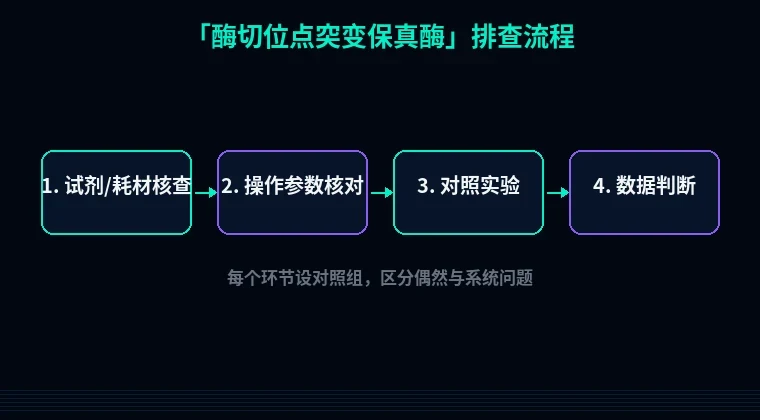
第一步:快速排查低级错误
- 引物母液100 μM直接当工作液用,50 μL体系加1 μL终浓度偏高。解决:稀释到10 μM,每50 μL加1 μL,终浓度0.2 μM。
- 模板质粒加太多,加了100 ng还嫌少。解决:50 μL体系只用1-10 ng质粒模板,DpnI才消化得干净。
- 退火温度照搬引物Tm,没跑梯度。解决:55-68°C做8个梯度,选有单一目的条带、无引物二聚体的温度。
- 忘了加DpnI或37°C只放10分钟。解决:每50 μL PCR产物加1 μL DpnI(20 U/μL),37°C孵育1小时,80°C灭活20分钟。
第二步:分维度系统排查
1. 引物设计不匹配突变位点
现象:无 colony 或测序全是野生型。原理:高保真酶要求引物 5' 端重叠足够长,突变碱基要居中,否则扩增偏好模板。解决:重叠区 18-25 bp,Tm 60-65°C,GC 40-60%,突变点放中间;引入新位点时 5' 端留 2-3 bp 保护碱基。验证:用站内引物设计工具跑一遍,再做 in silico PCR,确认突变后酶切位点确实消失或出现。
2. PCR 体系或循环数不对
现象:无带、弥散或非特异条带。原理:高保真酶对 buffer、Mg²⁺、dNTP 比例敏感,循环数过高会放大模板残留。解决:50 μL 体系用 1× 高保真 buffer、200 μM dNTP、0.2-0.5 μM 引物、1-1.25 U 酶、1-10 ng 模板;98°C 10 s,55-68°C 20 s,72°C 30 s/kb,18-25 个循环。验证:取 5 μL 产物跑 1% 琼脂糖胶,目的带大小正确再往下做。
3. DpnI 消化不彻底
现象:转化后菌落多,但大部分是野生型。原理:DpnI 只切 dam 甲基化的模板质粒,PCR 产物没有甲基化。解决:PCR 产物先确认有单一条带,再加 1 μL DpnI 37°C 消化 1-2 小时;模板必须来自 dam⁺ 菌株,比如 DH5α。验证:设“不加 DpnI”对照,不加时菌落多、加后菌落明显减少才说明消化有效。
4. 转化和鉴定环节假阴性
现象:平板菌落少,挑菌 PCR 没条带。原理:DpnI 产物直接转化效率低,酶切鉴定又容易受 PCR 产物残留影响。解决:取 2-5 μL 消化产物加 50 μL 化学感受态 DH5α,冰浴 30 分钟,42°C 热击 45 秒,冰浴 2 分钟,加 500 μL SOC 37°C 200 rpm 复苏 1 小时,涂 Amp 100 μg/mL 平板。验证:用跨突变位点引物做菌落 PCR,产物 500-800 bp,纯化后 10 U 限制酶 37°C 酶切 1 小时,2% 胶看是否切成两段或保持一段。
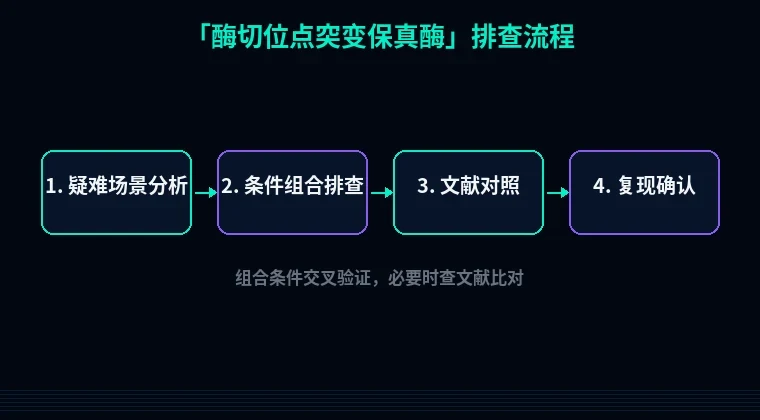
第三步:进阶疑难问题
模板来自 dam⁻ 菌株:DpnI 切不动,转化后全是模板质粒背景。别急着换酶,先把质粒重新转化 DH5α 扩繁,再提模板。
高 GC 或长质粒扩不出来:加 3-5% DMSO 或换 GC buffer,退火降到 55°C 跑梯度;还不行就把突变拆成两段 PCR,再重叠延伸。
突变位点在编码区:同义突变可能引入稀有密码子或影响 mRNA 结构。用密码子优化工具检查,别只看酶切位点。
避坑总结+实操建议
核心结论一:先看 PCR 有没有单一条带,没有就别做 DpnI。核心结论二:DpnI 必须设不加酶对照,菌落下降才可信。核心结论三:酶切鉴定前一定纯化 PCR 产物,甘油超过 5% 容易星号活性。
日常好习惯:引物稀释分装,10 μM 工作液放 -20°C,避免反复冻融。每次转化涂两个稀释度,100 μL 和 400 μL 各一块板,别让“没长菌”背锅。
文末工具引导:突变引物先丢进站内引物设计工具验 Tm 和重叠区;编码区突变用密码子优化工具查同义替换;如果后续要做蛋白表达,再用蛋白可溶性优化工具看突变是否影响折叠。别凭手感硬上,工具先跑一遍,省两天返工。