来源:包涵体复性聚集沉淀精氨酸(DNA Lab Space 实验教程)| 编译:DNA Lab Space
包涵体洗出来、溶开了,透析袋里一夜间又白花花一片——这大概是重组蛋白纯化最让人泄气的场景。你明明跑了8 M尿素,也按文献加了精氨酸,蛋白还是往沉淀里跑。问题往往不在“复性”这一步,而在前面你没注意的细节。本文聚焦精氨酸辅助复性体系中聚集沉淀的排查路径,从低级错误到进阶疑难,给出可直接照做的参数和判断方法。
第一步:先看这几个新手常踩的坑
别急着改配方。以下四个错误,至少一半的“复性失败”栽在这里。
1. 尿素浓度不够或溶解不彻底:8 M尿素在低温下难溶,直接称量定容常有结晶残留,实际浓度只有6 M多。解决:按每克包涵体加10 mL 8 M尿素(含20 mM Tris-HCl, pH 8.0),室温搅拌30分钟,肉眼确认无颗粒后再离心12000 rpm 15分钟取上清。
2. 蛋白浓度一上来就太高:复性液终浓度超过0.5 mg/mL,聚集速率远快于折叠速率。解决:先用8 M尿素稀释到1 mg/mL测A280,复性时控制终浓度在0.1–0.2 mg/mL。
3. 透析或稀释速度太快:4小时内把8 M尿素降到0,等于逼着蛋白聚集。解决:尿素梯度每2小时降1 M,或采用三次换液(4 M→2 M→0 M),每次至少3小时。
4. 忘了加还原剂或加错:包涵体里二硫键错配没打开,复性必然成团。解决:溶解液中加10 mM DTT或5 mM TCEP,复性缓冲液里换成1 mM GSH/0.2 mM GSSG氧化还原对。
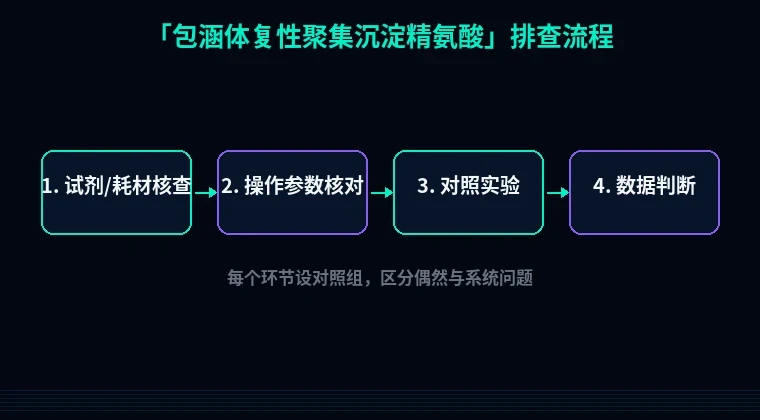
第二步:按流程分维度系统排查
复性聚集是热力学和动力学共同作用的结果。按“溶解→稀释→折叠→稳定”四段走,逐段找原因。
1. 溶解段:包涵体没真正打开
现象:溶解液略浑浊,离心后管底有薄层白色沉淀,上清蛋白回收率低于预期的70%。
原理:大肠杆菌表达的包涵体含有大量膜碎片和未折叠蛋白聚集体,8 M尿素需要一定时间才能完全破坏疏水相互作用,短时间超声或搅拌不足会残留微聚集体。这些“种子”在复性时直接长成大颗粒。
解决步骤:每克湿菌体对应加5 mL裂解液,超声破碎(300 W,工作3 s间歇5 s,共10分钟)后离心收集包涵体,用含1% Triton X-100的50 mM Tris-HCl (pH 8.0)、2 mM EDTA洗两遍,再用纯水洗一遍。最后用8 M尿素+20 mM DTT溶解,37°C孵育1小时,期间每15分钟涡旋10秒。
验证方法:取溶解液12000 rpm离心20分钟,测上清A280,与总蛋白BCA定量对比,回收率应大于85%;SDS-PAGE上看不到沉淀孔道有明显条带。
2. 稀释段:精氨酸用对了没有
现象:加了0.5 M L-精氨酸,复性液还是浑。
原理:精氨酸的作用是抑制蛋白间疏水相互作用、降低聚集速率,但它不是万能稳定剂。浓度低于0.3 M基本无效,高于0.8 M会干扰离子交换层析的结合。而且精氨酸对某些蛋白的折叠中间体反而有去稳定作用。
解决步骤:终浓度设为0.4–0.6 M,用盐酸调pH至8.0–8.5(精氨酸本身偏碱)。复性缓冲液配方推荐:50 mM Tris-HCl (pH 8.5)、0.5 M L-精氨酸、1 mM EDTA、1 mM GSH、0.2 mM GSSG、5%甘油。稀释方式用蠕动泵,流速控制在0.5 mL/min,边滴加边轻柔搅拌(磁力搅拌器转速不超过100 rpm)。
验证方法:稀释后立即取样测浊度(A340),若30分钟内A340上升超过0.05,说明聚集正在发生;同时用动态光散射看粒径分布,主峰应在10 nm以内。
3. 折叠段:氧化还原对比例不对
现象:复性后蛋白可溶,但活性只有理论值的5–10%,非还原SDS-PAGE上出现多条二硫键错配的条带。
原理:GSH/GSSG比例决定氧化还原电位。比例过高(如5:1)会让二硫键来不及形成,过低(如1:1)则促使分子间二硫键交联,直接导致沉淀。
解决步骤:标准配比是1 mM GSH/0.2 mM GSSG(摩尔比5:1),对应氧化还原电位约-180 mV。对于含多个二硫键的蛋白,可试2 mM GSH/0.5 mM GSSG。注意GSH现配现用,4°C放置不超过12小时就会氧化失效。
验证方法:取复性6小时和24小时的样品,非还原SDS-PAGE(不加DTT)看条带是否向单一主带收敛;用Ellman法测游离巯基含量,应逐步下降至理论值的20%以下。
4. 稳定段:温度和时间没给够
现象:复性48小时后仍有沉淀出现。
原理:折叠是慢过程,多数蛋白在4°C需要12–24小时才能完成,室温下虽然快但聚集副反应也快。温度每升高10°C,聚集速率大约翻倍,而正确折叠速率只增加1.5倍左右。
解决步骤:4°C静置复性16–24小时,期间不搅拌。若蛋白对低温敏感(如某些哺乳动物来源酶),改25°C孵育4–6小时,但精氨酸浓度提到0.6 M。
验证方法:每隔4小时取等量样品离心(15000 rpm, 10分钟),测上清A280,绘制可溶蛋白随时间变化曲线,平台期即为复性终点。
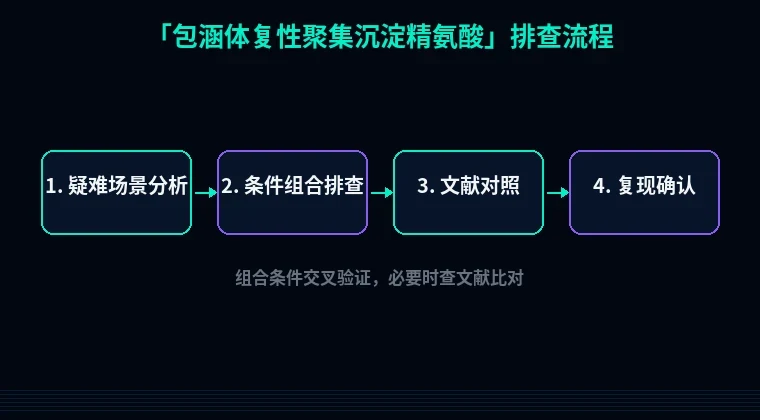
第三步:进阶疑难,老手也会卡住的地方
情况一:换了三种配方,蛋白还是只在精氨酸里沉淀
先做个对照:不加精氨酸、只加0.5 M NaCl的复性液,如果沉淀更快更多,说明精氨酸确实在起保护作用,问题出在浓度或pH。若两者沉淀量差不多,大概率是蛋白本身在该pH下接近等电点。查理论pI,把复性缓冲液pH调到距pI至少1.5个单位。
情况二:小试复性成功,放大到500 mL就失败
不是配方问题,是混合不均。大体积透析时,袋内蛋白浓度梯度可达10倍。改用稀释复性时,把复性缓冲液先入容器,蛋白溶液用注射泵从液面下缓慢注入,同时以60 rpm搅拌。或者改用切向流过滤(TFF)逐步换液,膜包截留10 kDa,跨膜压不超过0.5 bar。
情况三:复性后可溶,但一浓缩就沉淀
这是“隐形聚集”。复性液中存在可溶性寡聚体,超滤浓缩时超过临界浓度就爆发。解决:复性后先用0.22 μm滤膜过滤,再用分子筛(Superdex 200)在含0.2 M精氨酸的缓冲液中跑一步,收集单体峰再浓缩。浓缩时每步测A280,浓度不超过1 mg/mL。
避坑总结与实操建议
三条核心结论:
1. 先查溶解,再谈复性。包涵体没洗干净、没用还原剂彻底打开,后面加多少精氨酸都是白费。
2. 蛋白浓度是聚集的第一推手。0.1–0.2 mg/mL是安全区,超过0.5 mg/mL失败率陡增,宁可多花时间透析。
3. 精氨酸是“减速带”不是“刹车”。0.4–0.6 M配pH 8.5、4°C、16小时,四个参数缺一个效果都打折。
两个日常好习惯:
每次复性设一个不加精氨酸的阴性对照,一个已知能复性的标准蛋白(如溶菌酶)作阳性对照。别嫌费事,出问题时能省你三天。
记录复性液的A340浊度曲线,而不是只记“成不成”。浊度在哪个时间点抬头,直接指向是稀释步骤还是折叠步骤出的问题。
工具推荐
配方算不准、pI查不到的时候,别翻旧笔记。站内的密码子优化工具可以回溯你的表达构建是否引入了稀有密码子导致包涵体比例偏高;蛋白可溶性优化工具能给出标签位置和促溶标签组合建议;复性前用引物设计工具核对克隆序列,确认没有移码或点突变——一个提前终止的蛋白,复性行为会和全长蛋白完全不同。把这些工具当成排查链的前置环节,比在复性缓冲液里反复试错划算得多。