来源:核酸杂交探针非特异杂交Tm优化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做Southern、Northern、斑点杂交或原位杂交,最让人头疼的不是没信号,而是“满膜雪花”:目标条带模糊,背景上却爬满黑点或拖尾。你加过探针、也洗过膜,可背景就是降不下来,或信号弱却擦不掉。这类问题九成出在Tm与洗膜严谨度的匹配上。本文按实验流程拆成探针、杂交液、温度、洗膜、封闭、膜处理六段,给你一套能照着做的排查路径。
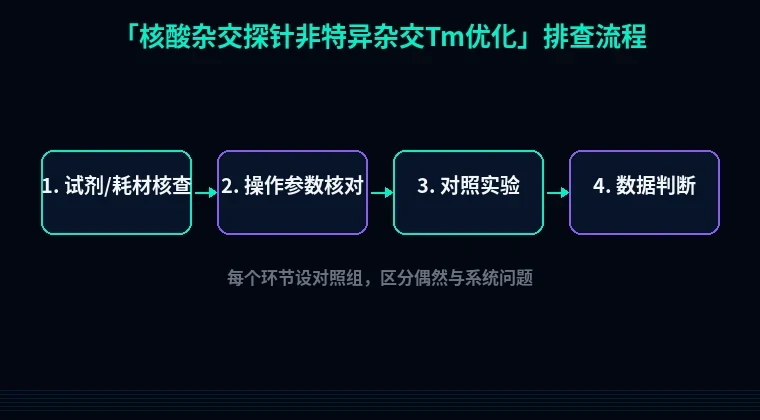
第一步:先花10分钟检查基础错误
别急着改protocol,大半“非特异”其实是最低级的失误。
1. 杂交温度照抄水相Tm,却用了50%甲酰胺杂交液。甲酰胺每增加1%,Tm下降约0.63°C;50%甲酰胺体系的实际Tm比水相低约30°C,你按水相温度设42°C就是低温杂交,必然非特异。
2. 洗膜全程室温,或“最后一步”才升温。2×SSC室温只能洗掉游离探针,洗不掉错配结合;严谨洗必须到55-68°C。
3. 鲑鱼精DNA/酵母tRNA直接加,没煮沸变性。用前95°C加热5分钟、冰浴5分钟,否则封闭DNA本身不结合,背景照样高。
4. 探针没纯化,游离的DIG-dUTP或荧光核苷酸直接倒进杂交袋。用Sephadex G-50柱或乙醇沉淀去掉未掺入核苷酸,全膜均匀背景大概率就是它。
第二步:按流程分维度系统排查
A. 探针本身:长度、GC和比活度决定Tm基线
1. 现象:同一批样品,短探针(<30 nt)背景明显更脏,长探针(>500 bp)信号糊成一片。
原理:短寡核苷酸探针错配容忍度高,Tm对单个错配的差值只有1-5°C,洗膜窗口很窄;长探针则易被部分降解片段污染。解决:寡核苷酸探针控制在20-30 nt,GC 40%-60%,避免连续4个以上G或自身二聚体。验证:用OligoAnalyzer算Tm和hairpin,ΔG> -3 kcal/mol的序列直接换。
2. 现象:换了几条探针,背景都高。原理:探针落在家族基因保守区或重复序列里,属于“真交叉”。解决:把序列比对到参考基因组,避开SINE/Alu、rRNA、线粒体序列;做不到就加10-100 µg/mL Cot-1 DNA或未标记竞争性寡核苷酸。验证:做无模板对照(NTC),膜上仍出斑点就是探针问题,不是样品问题。
B. 杂交液组成:盐和甲酰胺是Tm的两个旋钮
3. 现象:降低杂交温度后信号强了,但背景也一起上来。原理:一价阳离子浓度每升高10倍,长探针Tm约升16.6°C。5×SSC相当于0.75 M Na+,0.1×SSC只剩0.015 M,两者Tm相差约30°C。解决:杂交用5×SSC(或6×SSPE),严谨洗再降到0.1×SSC,靠“先松后紧”留出窗口。验证:同一张膜剪成两条,一条洗到2×SSC、一条洗到0.1×SSC,对比背景强度。
4. 现象:42°C杂交过夜,条带弱、背景高,还伴弥散。原理:温度设低了,错配杂交体稳定存在。解决:把杂交温度提到Tm-20至Tm-25(水相)或Tm-10(50%甲酰胺);寡核苷酸探针按Tm-5设洗膜温度。验证:做温度梯度点杂交,每5°C一个点,信号/背景比最高的那一档就是你的工作温度。
C. 洗膜严谨度:多数背景就死在这一步
5. 现象:洗了三遍,背景还是很厚。原理:洗膜效率和“温度×时间×盐浓度”三者相关,光增加次数不改温度几乎没用。解决:依次用2×SSC/0.1% SDS室温洗2次×5分钟,0.2×SSC/0.1% SDS 42°C洗2次×15分钟,再用0.1×SSC/0.1% SDS 65°C洗15-30分钟。体积给足:每平方厘米膜至少0.2 mL洗液,膜不能叠。验证:每步留5 µL洗液点膜做显色,最后一档无明显信号说明洗到位。
6. 现象:65°C洗完后信号全没了。原理:洗过头。长探针在0.1×SSC/65°C已接近完全解链。解决:回退到0.5×SSC/60°C或0.2×SSC/55°C,每次缩短5分钟。验证:重洗新膜,不要试图“救”已经洗秃的膜。
D. 封闭与膜处理:背景的隐形来源
7. 现象:膜上出现形状规则的暗斑或全膜灰底。原理:封闭不充分,探针直接吸附到尼龙膜正电基团上。解决:预杂交至少1小时(42°C),封闭液用5×Denhardt's加100 µg/mL变性鲑鱼精DNA,或直接用1% BSA;尼龙膜紫外交联控制在120 mJ/cm²。验证:只加封闭液不加探针走完整流程,膜上无斑点才算封闭合格。
8. 现象:重洗时膜一碰就裂,背景越洗越脏。原理:膜在65°C反复取出、晾干,探针不可逆吸附。解决:全程保持膜湿润,洗膜在摇床50 rpm、用镊子夹膜边角,严禁中途晾干。验证:洗后立即曝光,别过夜放置。
第三步:进阶疑难:Tm公式之外的坑
1. 修饰探针Tm算错了。LNA每掺一个碱基Tm约升2-8°C,2'-O-甲基RNA也偏高。你按DNA公式设55°C洗膜,实际可能过了。做法:LNA探针洗膜温度比同序列DNA低5-10°C起试,用梯度点杂交定窗口。
2. 高GC探针洗不动。GC>70%的探针在0.1×SSC/65°C仍残留非特异。改用含50%甲酰胺的洗液,或加0.05%焦磷酸钠;也可换用DIG标记+碱性磷酸酶显色,缩短曝光到5-15分钟,用时间换信噪比。
3. 原位杂交的组织背景。切片上细胞通透过度(蛋白酶K 20 µg/mL、37°C 15分钟以上就是过度),探针渗进核内形成假阳性。先做无探针对照和正义链对照,两者都出信号就是通透或封闭的问题,轮不到怀疑Tm。
避坑总结与实操建议
三条硬结论:一是Tm必须按你实际用的盐浓度和甲酰胺浓度重算,照抄文献参数是最常见的翻车点;二是背景优先怀疑洗膜温度和封闭DNA,别一上来就换探针;三是每次只改一个变量,改完必须留洗液点膜做证据,凭眼睛判断“好像干净了”靠不住。
两个日常好习惯:所有杂交液现配现用,含甲酰胺的液体4°C避光存不超过一周,用前42°C预热;实验记录本上固定写清“温度/盐浓度/时间”三栏,出问题时你的历史数据就是最好的排查表。
参数算不准,先别动手做实验。站内的引物设计工具可以直接给出Tm、GC和hairpin结构,把探针序列贴进去就能筛掉一批高自身互补的候选;做蛋白探针或标记酶时,密码子优化和蛋白可溶性优化工具能帮你把表达量和比活度提上去,背景自然更低。Tm值先算清,再谈优化。