来源:mRNA转染免疫原性核苷修饰(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做mRNA转染,最让人头疼的场景莫过于:细胞第二天全圆了,上清里IL-6、IFN-β涨了几十倍,目的蛋白却一点没出来。你换了转染试剂,换了细胞系,问题还是存在。真正的根源大概率在mRNA本身,以及你从IVT到转染的每一个环节。这篇教程按实验流程拆成6个模块,从模板到检测,每一处都给出具体现象、判断方法和可操作的解决步骤,帮你把这团乱麻理清楚。
第一步:快速排查低级错误
先别急着怀疑修饰工艺,下面这几个坑新手几乎都踩过。
1. 用普通NTP转录的mRNA直接转染:未修饰的体外转录RNA在绝大多数细胞里都是RIG-I、MDA5和TLR的强配体,免疫原性高是必然的。解决:至少把UTP 100%换成m1Ψ-UTP,部分替换等于没替换。
2. 转染体系里带着血清和双抗:血清蛋白会包裹脂质体,双抗在脂质体存在时毒性放大。解决:转染前用37°C预热的Opti-MEM洗一遍,复合物在无血清条件下室温孵育15分钟。
3. mRNA加得过于随意:24孔板里mRNA超过1 µg/孔、脂质体超过1.5 µL/孔,细胞毒性会显著上升,把免疫原性信号掩盖掉。解决:24孔板固定0.5 µg mRNA + 1.0 µL Lipo 3000,先跑通再优化。
4. 拿未线性化的质粒当模板:环状质粒会转录出含载体序列的超长RNA和大量dsRNA,直接激活PKR,翻译被关掉。解决:单酶切37°C过夜,跑1%琼脂糖胶确认只有一条带再往下做。
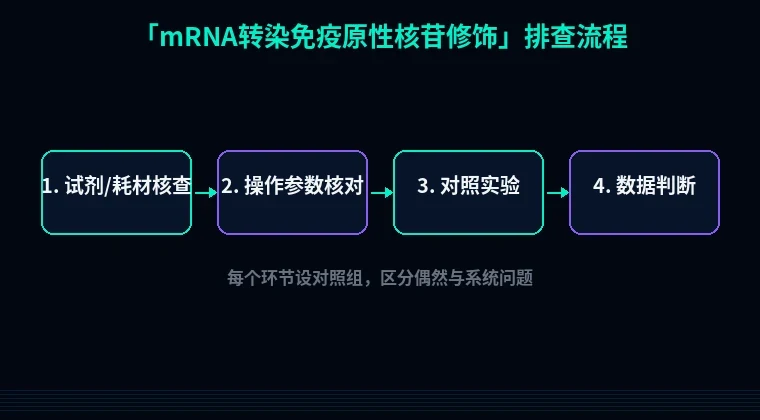
第二步:分维度系统排查
1. 模板阶段:线性化不完全
现象:RNA产量正常,变性胶上却看到大于目的片段的高分子弥散带。原理:残留的环状或切口质粒会读出载体序列,产生长dsRNA。解决:选poly(A)下游的单一酶切位点,酶切体系里加0.1 mg/mL BSA,37°C 2小时,之后65°C 20分钟灭活,乙醇沉淀回收。验证:取100 ng切后产物跑胶,单一条带才算过。
2. IVT反应:修饰核苷替换不彻底
现象:同一批细胞,这批mRNA转进去IFN-β比上一批高5倍。原理:m1Ψ-UTP掺入不足时,U-rich序列仍能形成dsRNA被RIG-I识别。解决:ATP、GTP、CTP各4 mM,m1Ψ-UTP也是4 mM,全量替换UTP;MgCl₂终浓度6 mM,加1 U/µL RNase inhibitor和0.05 U/µL焦磷酸酶,37°C反应2小时。验证:酸性尿素变性胶看条带是否单一,或直接转染后24小时qPCR测IFN-β、ISG56。
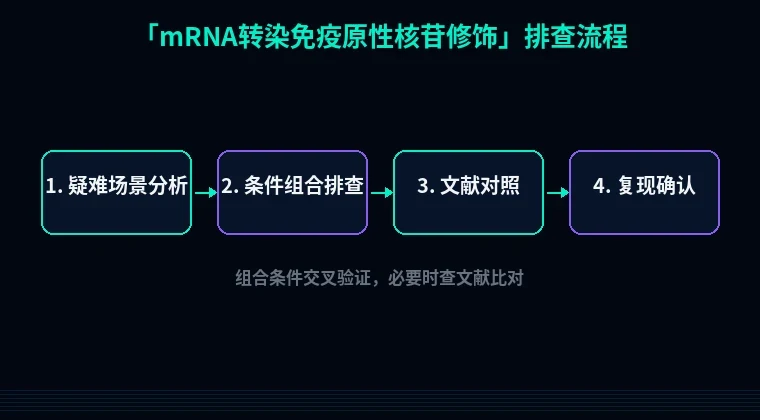
3. 加帽:cap0和5'-三磷酸残留
现象:蛋白表达低,同时IFN-β中度升高。原理:5'-三磷酸RNA是RIG-I的经典配体,cap0结构会被IFIT1识别。解决:用CleanCap AG共转录加帽,终浓度5 mM,一步拿到cap1;或用加帽酶37°C 60分钟,再加2'-O-甲基转移酶和0.5 mM SAM,37°C再孵育60分钟。验证:尿素PAGE或毛细管电泳看加帽率,低于90%就别往下做了。
4. 纯化:dsRNA和蛋白残留
现象:修饰全对、加帽也到位,毒性依然存在。原理:T7聚合酶副产的dsRNA、未反应NTP、DNase残留都会刺激细胞。解决:加1 U/µg DNase I,37°C 15分钟,加EDTA至终浓度5 mM终止;LiCl沉淀或过纤维素柱去除dsRNA;最后用RNase-free水透析或超滤换液。验证:非变性胶看有无大于10 kb的拖尾;转染TLR3敲低细胞做对照,毒性明显下降就说明是dsRNA。
5. 转染:复合物比例与换液时间
现象:不同批次重复性差,阳性率忽高忽低。原理:脂质体与mRNA比例失衡时,游离脂质体本身就有细胞毒。解决:24孔板铺5×10⁴细胞,第二天70%融合;mRNA 0.5 µg和1.0 µL脂质体分别稀释到50 µL Opti-MEM,各自室温放置5分钟,混合后室温15分钟,逐滴加入;37°C孵育6小时后换完全培养基。验证:用EGFP mRNA跑流式,阳性率低于60%先优化转染,别急着怪免疫原性。
6. 检测:把免疫原性和细胞毒分开看
现象:数据一团乱,说不清是IFN信号还是细胞死了。原理:两条通路交叉放大。解决:转染后24小时收RNA,测IFN-β、ISG15、OAS1三个指标;同时收上清测LDH和IL-6 ELISA。验证:加MDA5或TLR3抑制剂做对照,抑制后信号下降说明是RNA感知通路,不降就是脂质体毒性。
第三步:进阶疑难问题
1. m1Ψ在特定细胞里仍然会激起TLR7响应
原代DC和pDC对m1Ψ修饰RNA并非完全无感,高剂量下仍会分泌IFN-α。做法:把剂量降到100 ng/24孔,或改用m5C加s2U的组合,先做剂量爬坡再定方案。
2. 长mRNA(>4 kb)的3'端回折副产物
T7聚合酶在长模板上更容易产生回折dsRNA,修饰也救不了。做法:IVT时间压到90分钟,加RNase III 37°C处理15分钟,再过一次HPLC纯化,同时把5'UTR缩短到50 nt以内。
3. 修饰核苷批号差异
m1Ψ-UTP吸潮或反复冻融后,掺入效率会掉。做法:新批号先做2 µg小试,测A260/280在1.8–2.0之间,分装成单次用量存-80°C,别放在-20°C的冰箱门上。
避坑总结+实操建议
三条核心结论:修饰是底线,不是万能药,纯化不到位照样高免疫原性;dsRNA和5'-三磷酸是两大主犯,先查这两个再查别的;每一批mRNA都要带未修饰RNA和无RNA两个对照,否则数据没法解释。
两个日常好习惯:所有mRNA分装成10 µg一支,标注批号和日期,用一次扔一支;转染前必看细胞状态,融合度超过90%或传代超过15代,先换细胞再谈优化。
工具引导
方案定下来之后,引物和序列设计别手工凑。做IVT模板的引物可以用站内引物设计工具,把T7启动子和poly(A)尾巴一起算进去;如果是编码蛋白的mRNA,先用密码子优化工具把CAI调到0.8以上,再做序列合成;担心表达产物沉淀,可以顺手跑一次蛋白可溶性优化预测,把信号肽和融合标签提前定好。每一步都省一点试错,mRNA转染就没那么玄学了。