来源:细胞传代密度过高接触抑制分化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
细胞传代这件事,最容易翻车的地方往往不是无菌操作,而是“看着长得挺好”的密度判断。铺下去时觉得稀,三天后满视野;或者明明按1:3传的,换完液细胞却开始变扁、拉丝、不再贴壁增殖。增殖停了,形态变了,标记物也跟着漂。这篇教程按实验流程拆成七步,从低级错误查到进阶疑难,每一步都给出判断动作、验证方法和具体参数值,帮你把“密度过高→接触抑制→自发分化”这条链子掐断在早期。
第一步:先别急着怀疑培养基,查这四个低级错误
新手翻车,八成是下面这几件事没做对。
1. 传代比例凭感觉。看到细胞“不太满”就按1:2传,实际上贴壁细胞覆盖率已到80%,传完仍是高密度。解决:每次传代前用4×物镜扫5个视野,记录覆盖率,低于70%才按1:3~1:4传,高于80%直接按1:6~1:10稀释。
2. 计数时没做活率校正,只数了总细胞。台盘蓝染后死细胞也算进去,实际接种密度虚高。解决:用0.4%台盘蓝1:1混匀,静置3分钟,只计拒染细胞,活率低于85%就别按计划密度铺。
3. 消化过度后“补偿性”多铺。胰酶作用久了,细胞收回来的实际数量比预估多。解决:0.25%胰酶-EDTA 37°C消化1~2分钟,镜下看到细胞回缩变圆就立即终止,用含10% FBS的培养基按1:1体积中和。
4. 培养皿规格换错。T25换到6孔板,每孔面积不同却按“一皿传三板”的经验来。解决:传代前算好接种面积,6孔板每孔铺2×10⁵~4×10⁵个细胞,终体积2 mL。
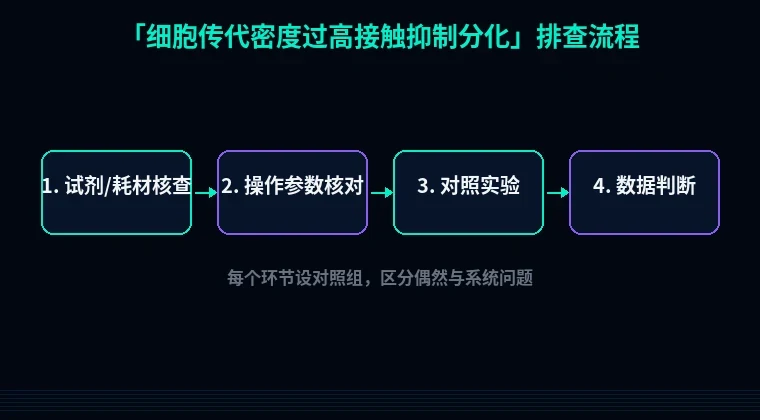
这四条排查完,如果细胞状态仍不对,再往下走系统排查。别一上来就换血清批次,那是最后才动的东西。
第二步:按实验流程分维度排查
1. 传代时机判断错误
现象:传代后48小时细胞就长满,随后两周内增殖曲线走平。
原理:贴壁细胞在覆盖率超过90%时,细胞间接触激活Hippo通路,YAP/TAZ被磷酸化滞留在胞质,增殖相关基因转录下调——这就是接触抑制。同时高密度下局部营养梯度和代谢废物堆积会诱导部分细胞退出周期,进入分化或衰老状态。
解决步骤:把“长到80%”作为硬性传代阈值写进SOP;每天固定时间观察一次,别等“明天再说”;贴壁较紧的细胞(如某些上皮系)用70%作阈值。
验证方法:传代后24小时和48小时各做一次覆盖率记录,若48小时已超90%,说明上一代接种密度偏高,下调接种量30%~50%再试。
2. 接种密度换算错误
现象:同一批细胞,不同人传出来的状态差很多。
原理:细胞密度按“个/cm²”算才有可比性,不同皿底面积差异巨大(T25约25 cm²,6孔板每孔9.6 cm²)。
解决步骤:按细胞类型查推荐接种密度,常规贴壁系1×10⁴~5×10⁴个/cm²;铺板前用血球计数板或自动计数仪实测,算出每皿总细胞数;铺完轻晃“十字”方向各3次,让分布均匀,避免局部先长满。
验证方法:24小时后取3个随机视野数贴壁细胞,若视野间差异超过30%,说明接种不均,重做晃板步骤。
3. 培养基营养与换液节奏
现象:高密度时培养液24小时内明显变黄,细胞形态开始拉长。
原理:葡萄糖消耗速率随密度近似线性上升,高密度下24小时即可把pH拉到7.0以下,乳酸累积进一步抑制增殖。
解决步骤:高密度培养时改为每天换液或半量换液;换液时预热至37°C,沿壁缓慢加入,避免冲掉贴壁弱的细胞;培养基体积按0.2~0.3 mL/cm²给足。
验证方法:换液前后各取1 mL测pH或看酚红颜色,若换液后12小时又转黄,说明密度已过高,该传代了。
4. 消化与接种的“隐性过密”
现象:传代当天看着稀,第二天就密。
原理:消化不彻底时,细胞成团脱落,计数按单细胞算会低估实际团块内细胞数;成团接种后局部浓度远超平均值。
解决步骤:消化后轻轻吹打10~15次至单细胞悬液,镜下确认无>5个细胞的团块;若仍有团块,过40 μm筛网后再计数。
验证方法:计数时同时记录团块比例,超过10%就重新消化或过筛。
5. 分化信号的早期识别
现象:细胞增殖变慢,形态从梭形变扁平/多角,特定标记(如成骨、成脂相关)开始上调。
原理:接触抑制本身不必然等于分化,但高密度带来的细胞骨架张力变化、旁分泌因子累积,会推动某些干细胞或前体细胞自发分化。
解决步骤:一旦发现形态改变,立即按1:6以上稀释传代,并在低密度下培养2~3代观察能否恢复;分化明显的批次直接弃用,别心疼。
验证方法:做一次对照——同一批细胞分高密度(>90%)和低密度(40%)两组平行培养5天,比较增殖曲线和形态,确认密度是变量。
6. 血清批次与因子干扰
现象:换批次血清后,细胞更早出现接触抑制和形态改变。
原理:不同批次FBS中生长因子浓度差异可达数倍,高生长因子批次会掩盖密度问题,低批次则让细胞更早“撑不住”。
解决步骤:新批次血清先做小试,按原密度铺板观察5天;固定使用同一批次,留足库存。
验证方法:记录每批血清下的饱和密度,作为后续传代阈值参考。
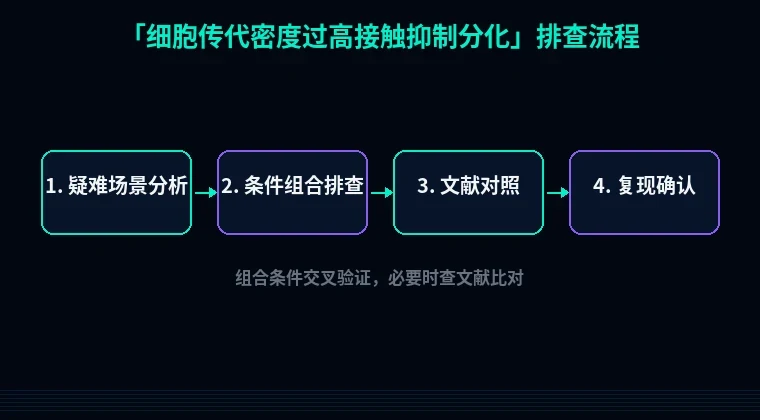
第三步:进阶疑难问题
情况一:低密度也分化。 传代稀释到1:10仍出现分化形态,说明问题不在密度,而在培养基渗透压或基质胶批次。换用同配方新配液,做一次渗透压检测(正常290~320 mOsm/kg),排除配液浓缩误差。
情况二:细胞系本身已是混合群体。 传了十几代的老库存,可能已混入分化亚群。复苏一支早期冻存管,低密度培养3代对比形态,能区分是“密度诱导”还是“库存已漂”。
情况三:接触抑制后不可逆。 部分原代细胞一旦在高密度下停留超过72小时,分化程序锁定,稀释也救不回来。这类细胞必须严格卡在70%覆盖率传代,宁可勤传也别拖。
避坑总结与实操建议
三条核心结论:覆盖率到80%就传,别等满;接种密度按个/cm²算,不按“皿”算;形态一变先降密度,别先换血清。
两条日常好习惯:每次传代在记录本上写下覆盖率、接种密度、换液时间三个数,一周后回看规律;细胞状态异常时,先做低密度对照,再动培养基配方。
工具辅助
密度问题解决后,下一步常是构建表达载体或优化蛋白表达。铺板前想确认引物特异性,可以用站内引物设计工具跑一遍;做异源表达时,密码子优化工具能帮你把序列调成宿主偏好;如果是分泌蛋白或膜蛋白,先用蛋白可溶性优化工具评估一下,能省掉后面不少返工。把这些工具串进流程,比事后补锅省时间。