来源:限制性内切酶星号活性甘油浓度控制(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑完胶一看,主带下面是两条不该出现的杂带。第一反应是酶切不完全?别急着换酶。大概率是星号活性在捣鬼——酶没按规矩切,跑去认了相似位点。它最爱挑甘油浓度高、离子强度低的体系下手。下面这份排查流程,从加酶体积算起,一路查到缓冲液、DNA纯度和孵育时间,把星号活性最容易踩的坑列全。照着走,20分钟能定位问题。
第一步:快速排查低级错误
1. 酶加太多。 20 μL体系里怼进2 μL酶,甘油终浓度正好卡在5%的临界线。把酶量压到1 μL以内,或者把体系放大到50 μL。
2. 缓冲液浓度搞错。 10×Buffer只补到0.5×,离子强度不够,星号活性被放大。核对管壁标签,补足到1×终浓度。
3. 忘加BSA,或者用了反复冻融的旧管。 BSA终浓度100 μg/mL能稳住酶构象。开一管新的,按10 μL分装冻在-20°C。
4. 过夜孵育还按常规酶量加。 37°C放16小时,杂带不请自来。过夜切要把酶量降到0.1-0.5 U/μg DNA,别照搬1小时反应的量。
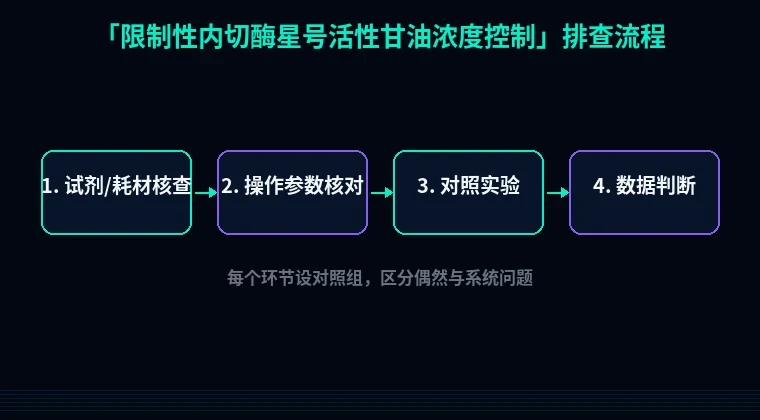
第二步:分维度系统排查
1. 酶体积与甘油终浓度——头号元凶
现象:主带位置正确,但下方冒出1-3条弱杂带,或者整条泳道出现smear。重复两次结果一致。
原理:商品限制酶储存液含50%甘油。酶体积占体系1/10,甘油终浓度就是5%,这正好是多数酶星号活性的起爆点。酶量再往上,甘油跟着涨。同时酶单位数也超标——常规推荐1-5 U/μg DNA,你加到50 U/μg,酶分子找不到特异位点就乱切。
解决:20 μL体系酶量压到1 μL(甘油终浓度2.5%);50 μL体系用1 μL(1%)。需要更高酶量时,先算体积再定体系,宁可放大总体系也不加酶。双酶切两个酶各1 μL,体系直接拉到30-50 μL。
验证:同一份DNA做两管。A管按原方案,B管把酶用1×缓冲液现稀释10倍再取1 μL。两管37°C孵育1小时,上0.8%琼脂糖胶、5 V/cm跑40分钟。杂带只在A管出现,就坐实了甘油和酶量问题。
2. 缓冲液与离子强度
现象:换了酶的品牌或者缓冲液批次,切型突然变了。
原理:多数酶在低盐条件(NaCl低于50 mM)下非特异结合增强。10×Buffer漏加、用错型号(NEB的rCutSmart配Takara的酶)、稀释成0.5×,都会踩这条线。pH也参与其中,缓冲液pH超过8.0,星号活性上升。
解决:每次核对说明书指定的缓冲液型号,终浓度严格1×。双酶切找不到通用缓冲液时,选两个酶活性都≥75%的那款。别自己拿Tris调pH凑合。
验证:取1 μg lambda DNA,一管用标准1×缓冲液,一管用无菌水替代缓冲液,各加1 μL酶、37°C孵育1小时。水管的杂带明显增多,说明你的体系离子强度确实偏低。
3. DNA模板里的隐形干扰
现象:同一支酶切不同批次提取的质粒,一批干净一批乱切。
原理:DNA溶液残留乙醇、EDTA、SDS或高浓度盐,会改变局部离子环境。DNA浓度超过200 ng/μL时,酶与DNA的比例失衡,也会诱发非特异切割。
解决:乙醇沉淀或柱纯化后改用TE重悬。分光光度计测A260/280在1.8-2.0之间,A260/230大于2.0。反应时DNA浓度控制在50-100 ng/μL。
验证:把怀疑的DNA稀释10倍再切一次。杂带减弱,问题就在浓度或杂质,不在酶本身。
4. 温度、时间与混匀操作
现象:短时间切正常,孵育超过4小时杂带才出现。
原理:37°C下酶的星号活性随时间累积。小体积体系(10 μL)里加1 μL酶,甘油比例瞬间到10%。加完酶用力涡旋,酶构象被破坏,非特异切割跟着上来。
解决:常规酶切1小时收工。确需过夜,把酶降到0.2 U/μg、补BSA到100 μg/mL、部分酶可降到30°C。体系别小于20 μL。加酶后用枪头轻搅3-5次,别涡旋。短暂离心2秒把液体甩到底部。
验证:设0.5小时、1小时、4小时三个时间点取样,同一