来源:蛋白A层析洗脱聚集pH中和(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做抗体纯化的人几乎都遇到过一次:Protein A亲和层析洗脱峰很漂亮,收集完做中和,样品立刻变浑浊,A320往上抬,SEC-HPLC一跑,单体率从98%掉到90%以下。很多人第一反应是“柱子坏了”或者“填料该换了”。先别急着换柱子。多数时候出问题的环节在洗脱液离开柱子的那几十秒:低pH、局部过酸、高浓度蛋白三者撞在一起。这篇教程按流程走,从收集管预置液查到洗脱条件本身,帮你把可排查的变量逐个排除掉。
第一步:先把几个容易犯的低级错误排查掉
1. 收集管里没预置中和液,或者只预置了很少。洗脱液滴进空管,那一滴的局部pH瞬间掉到1.5以下,蛋白当场就变性了。每管提前加1/10洗脱体积的1 M Tris-HCl(pH 9.0),边收边用移液器轻轻打匀。
2. 中和液pH配歪了。Tris母液放久了会吸收CO₂,实测可能只有pH 7.2。用校准过的pH计在25°C下调,配好密封,两周内用完。
3. 洗脱峰收得太宽。峰尖和峰尾的单体率能差10个百分点,聚体本来就在尾部富集。把收集阈值从0.1 AU提到0.2 AU,尾段单独接一管。
4. 中和完顺手放室温台面。低pH刚回来,蛋白还没缓过来,室温放2小时足够让聚体继续长。中和后立刻进2-8°C,或者马上换缓冲液。
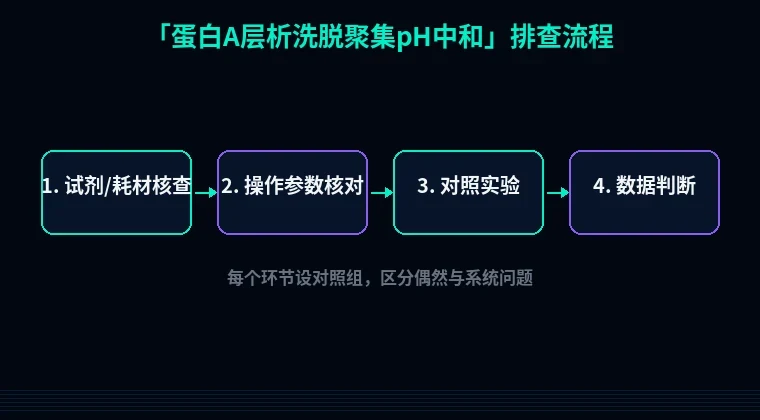
第二步:分维度系统排查
按实验流程把变量分成四块,一块一块查。
模块一:洗脱条件本身
现象:洗脱峰收集完目视有轻微乳光,A320/A280比值超过0.05。
原理:IgG的CH2结构域在pH低于3.0时开始去折叠,pH 2.5、室温、停留10分钟,聚集率就能翻倍。pH 3.5相对安全,但也看分子。
解决步骤:① 把洗脱液从0.1 M甘氨酸-HCl pH 2.5换成pH 3.3-3.5;② 洗脱流速提到1 mL/min(柱床1 mL),缩短峰在管路里的停留;③ 收集管放冰浴,或整台层析柜设4°C。
验证方法:洗脱液收集后立即取样测pH,别等中和完再测。再用TSK G3000SWxl跑SEC,流动相0.1 M磷酸盐+0.3 M NaCl pH 6.8,0.5 mL/min,看单体率有没有回到95%以上。
模块二:中和液配方与混合方式
现象:中和后pH测出来是4.2,不是你以为的5.0;或者同一批样品,有的管清有的管浑。
原理:中和是酸碱中和,不是缓冲液交换。1 M Tris pH 9.0的缓冲容量在pH 8附近,把它加进pH 3.0的洗脱液,最终pH对体积比极其敏感。1:10和1:12,终点pH能差0.5个单位。
解决步骤:① 按1:10体积比预置1 M Tris-HCl pH 9.0,实测终点pH;② 目标pH 5.0时改用1 M组氨酸或2 M Tris,缓冲容量更匹配;③ 滴加过程中用磁力搅拌,转速别超300 rpm,避免起泡剪切。
验证方法:每管中和后用微量pH电极(或pH试纸精度0.2)抽测,连续三批记录pH分布,标准差超过0.3就说明混合不均匀。
模块三:上样载量与洗脱峰浓度
现象:洗脱峰A280冲到15 mAU以上,峰形尖而窄,SEC显示聚体峰明显。
原理:蛋白浓度越高,分子间碰撞频率越高。洗脱瞬间浓度超过10 mg/mL时,即使pH 3.5也会聚集。
解决步骤:① 载量从40 g/L树脂降到20-25 g/L;② 洗脱后立即用1 M Tris pH 9.0稀释到2-3 mg/mL再加中和液;③ 大体积洗脱时分段收集,别一管接到底。
验证方法:A280测浓度(消光系数1.4),对比不同载量下SEC单体率,画一条载量-聚集率曲线,找拐点。
模块四:缓冲液成分与辅料
现象:换了一批新配的洗脱液,聚集突然加重。
原理:柠檬酸缓冲液会螯合微量金属离子,低pH下磷酸盐可能局部沉淀。某些批次的水或盐带入杂质,会催化聚集。
解决步骤:① 洗脱液中加0.5 M精氨酸或5%蔗糖,精氨酸对抑制低pH聚集效果明确;② 加0.02%吐温80防界面吸附;③ 洗脱液当天配当天用,0.22 μm过滤后再上柱。
验证方法:小试对比加与不加精氨酸的两组,同一天上样、同一天跑SEC,看单体率差几个百分点。
模块五:温度与低pH暴露时间
现象:夏天做的批次比冬天差,或者隔夜放置的洗脱液聚集明显。
原理:低pH诱导的聚集是时间-温度累积效应。室温30分钟和4°C 30分钟,结果不一样。
解决步骤:① 层析全程4°C;② 如果工艺里有低pH病毒灭活(pH 3.5,30-60 min),严格计时,到点立刻中和,别超时;③ 中和后2小时内完成下一步换液。
验证方法:设计时间梯度实验,低pH暴露15、30、60分钟各取一点跑SEC,拿到你自己分子的耐受窗口。
第三步:进阶疑难问题
中和后pH回弹。 中和到5.0,放4°C两小时再测变成5.5。Tris体系吸收CO₂,或者样品里残留的盐在稀释后改变了缓冲平衡。解决办法:换组氨酸缓冲体系,容器密封,中和后当天用掉。
洗脱峰尾部聚体富集。 峰尖单体率98%,峰尾只有85%。这是层析分辨率的问题,不是中和的问题。把收集阈值提上去,尾部单独接、单独处理。更彻底的办法是把台阶洗脱改成pH线性梯度洗脱(pH 4.0→3.0,10个柱体积),把聚体和单体分开。
低pH灭活和聚集的矛盾。 病毒灭活要求pH 3.5、30分钟,你的分子在这个条件下就是不稳。加0.5 M精氨酸做稳定剂,或者评估溶剂/去污剂灭活替代方案,别硬扛。
避坑总结+实操建议
三条核心结论:
- 聚集高发点在“洗脱液出柱到中和完成”这几十秒,先查收集管预置液,再查洗脱条件。
- 中和终点pH对体积比极敏感,1:10是起点,不是标准答案,每批实测。
- 载量、浓度、温度、低pH时长四个变量互相放大,别一次只改一个还指望看出趋势。
两个日常好习惯:
- 每批留一份未中和的洗脱液做对照,SEC一跑就知道是洗脱端还是中和端的问题。
- 中和液现配现标定pH,记录批次和校准日期,别用“上个月配的那瓶”。
上游做对了,下游省一半事
很多聚集问题往上追,根子在表达端:序列难表达、折叠效率低、包涵体比例高,纯化时怎么调缓冲液都是补救。做构建的时候顺手用密码子优化工具把稀有密码子替换掉,用蛋白可溶性优化工具先评估一下标签和宿主搭配,能省掉后面好几轮排查。引物设计也别凑合,错一个碱基,后面全是返工。工具在站内都能找到,先花十分钟做对,比在层析柜前熬三个通宵划算。