来源:离子交换层析分辨率低梯度斜率(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑完IEX,峰又胖又粘,相邻组分挤成一坨。你第一反应是梯度太陡?别急着改方法。分辨率低常是样品、柱效、流速、梯度共同作怪。本文按“低级错误—流程分维—进阶疑难”拆开讲,覆盖梯度斜率、电导/pH、上样量、流速、柱效和梯度延迟,给你能直接上手的判断与验证动作。
第一步:快速排查低级错误
1. 样品没脱盐,电导比起始缓冲液高出一截。现象是流穿峰带目标蛋白、结合量下降。解决:用30 kDa超滤管换液3次,或5 mL HiTrap Desalting柱换到20 mM Tris-HCl pH 8.0,样品电导压到5 mS/cm以下。
2. 缓冲液pH没调或调反。20 mM Tris-HCl目标pH 8.0,实测7.4,蛋白电荷变了。解决:用校准过的pH计在25°C调,A/B液同一天配,pH差控制在0.1以内。
3. 上样量超柱容量。1 mL柱子上5-10 mg总蛋白,峰直接变宽。解决:高分辨率纯化把上样量降到1-3 mg/mL柱体积,先做0.5、1、2 mg三档。
4. 柱头有气泡或装柱不实。峰对称性变差、压力波动。解决:排气泡,用0.5 M NaCl以0.5 mL/min冲5 CV,检查柱头是否下陷;旧柱直接换。
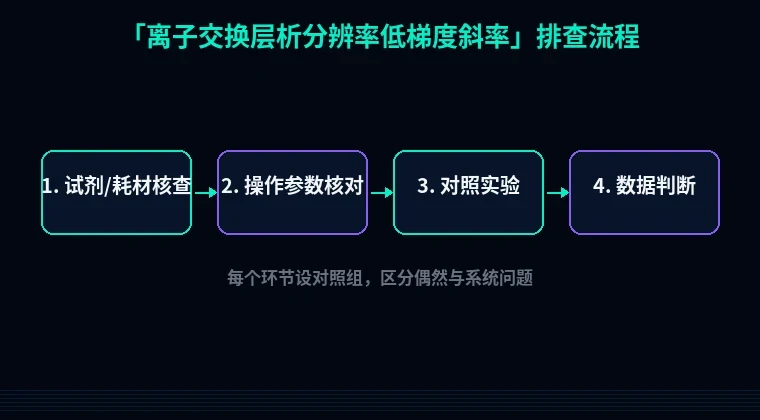
第二步:分维度系统排查
1. 样品与起始缓冲液不匹配
现象:流穿峰里有目标蛋白,或者洗脱峰提前、峰宽增加。原理:IEX结合靠电荷,样品盐浓度高会屏蔽蛋白与介质作用;pH偏离pI会改变净电荷。解决步骤:测样品电导和pH;若电导>8 mS/cm,用超滤或脱盐柱换到20 mM Tris-HCl pH 8.0;若目标蛋白pI约6.5,pH 8.0带负电,选Q柱,pH 7.0则考虑S柱。验证方法:小试1 mL柱,上样前后测电导,看流穿峰是否下降;SDS-PAGE确认目标条带是否更多进入洗脱峰。
2. 上样量过大或样品黏稠
现象:主峰变宽、肩峰明显,相邻峰间距<1 min。原理:柱容量有限,局部过载会让蛋白竞争结合位点,洗脱时一起下来。解决步骤:按柱容量10-20 mg/mL的20%上样,1 mL柱先上1 mg;黏稠样品用缓冲液稀释1-2倍,0.22 µm滤膜过滤。验证方法:做上样量梯度0.5、1、2、4 mg,比较峰宽和分辨率;目标峰收集管数从3管变5管以上,说明过载。
3. 梯度斜率过陡或洗脱体积不足
现象:两个峰挨得近,峰宽2-3 min,分辨率<1.0。原理:梯度斜率决定蛋白在柱内迁移差;0-100% B在10 CV内完成,盐浓度每分钟涨得快,不同电荷蛋白来不及分开。解决步骤:先看方法,1 mL柱、0.5 mL/min,20 CV线性梯度从0到1 M NaCl,对应40 min;高分辨率改30-40 CV,斜率降到0.5-0.7 mM/mL/min;也可用分段梯度,在目标峰附近走5 CV等度。验证方法:用电导仪记录实际梯度,确认20 CV内电导从0升到约50 mS/cm;收集0.5 mL/管,SDS-PAGE看相邻峰是否分开。
4. 流速过快,传质跟不上
现象:峰变宽、对称性变差,压力正常但分辨率下降。原理:流速高,蛋白在介质孔内扩散时间短,传质阻力放大。解决步骤:1 mL柱常用0.5-1 mL/min;高分辨率降到0.3-0.5 mL/min,跑20 CV约40-60 min;柱压不超过0.3 MPa。验证方法:同一梯度跑0.3、0.5、1.0 mL/min三档,比较峰宽;流速降低后峰宽缩小、相邻峰间距增加,说明传质是瓶颈。
5. 柱效差:污染、气泡、装柱不良
现象:峰拖尾、对称因子>1.5,分辨率整体下降。原理:柱床不均或筛板堵塞会让流路偏流,蛋白走的路径长短不一。解决步骤:用0.5 M NaOH反向冲5 CV,再用20%乙醇冲5 CV;检查柱头,补装或换柱;新柱用1 M NaCl脉冲测柱效。验证方法:1 mL柱、0.5 mL/min,1 M NaCl进20 µL,理论塔板数应>1000/m,对称因子0.8-1.2;不达标先修柱,别改梯度。
6. 梯度延迟体积与系统混合器
现象:线性梯度实际起步晚,目标峰位置漂移,峰形不对称。原理:泵到柱头有管路体积,混合器体积大时梯度变形。解决步骤:测系统延迟,用0.5 M NaCl走0-100% B,记录电导开始上升的时间;1 mL柱系统延迟常1-3 mL,方法里加延迟体积补偿;高分辨率换小混合器。验证方法:实际电导曲线与设定梯度重合,偏差<0.5 CV;目标峰保留时间重复性RSD<2%。
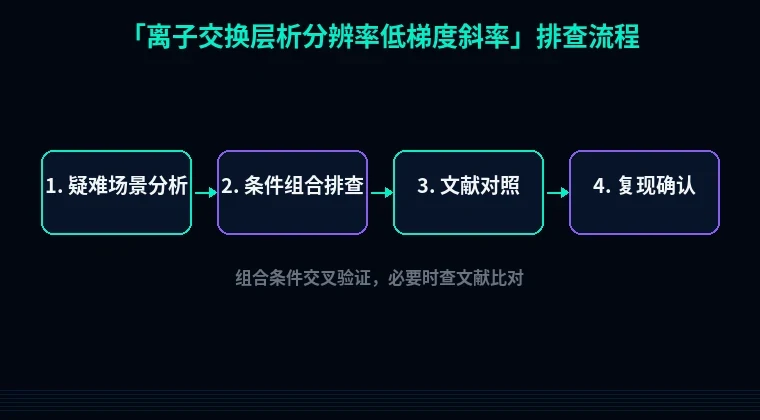
第三步:进阶疑难问题
1. 单峰仍分不开:蛋白聚集或异构体
现象:SDS-PAGE一条带,但IEX出现肩峰或双峰。原理:聚集体会改变表面电荷,糖基化或磷酸化也会让同一蛋白带不同电荷。解决步骤:样品加1 mM DTT或5%甘油,4°C过夜;上样前0.22 µm过滤,必要时加0.05% Tween-20防聚集。验证方法:SEC看聚集峰;IEX收集各峰跑非还原SDS-PAGE,若双峰还原后合并,大概率是二硫键异构体。
2. 梯度成型异常:比例阀或气泡
现象:电导曲线台阶状,峰突然变尖或分叉。原理:比例阀脏堵、管路气泡会让B液比例跳动。解决步骤:排气,用50%异丙醇0.5 mL/min冲30 min,纯水冲10 CV;做0-100% B阶跃测试。验证方法:电导曲线应平滑上升;若出现平台或尖峰,先修泵再谈梯度斜率。
3. 温度与pH漂移
现象:上午跑正常,下午峰变宽。原理:Tris pH随温度变化,柱温波动影响电荷和黏度。解决步骤:缓冲液25°C调pH,柱温控在20-25°C,样品冰上操作但上样前回温。验证方法:同一样品隔2 h重复进样,保留时间差<0.2 min;pH计复测缓冲液,偏差>0.2就重配。
避坑总结+实操建议
三条核心结论:第一,先测样品电导和pH,再动梯度;样品不匹配,梯度再缓也白搭。第二,1 mL柱高分辨率纯化,上样1-3 mg、流速0.3-0.5 mL/min、梯度20-40 CV,这三个参数一起看。第三,峰宽先查柱效和延迟体积,别把系统问题算到梯度斜率头上。
两个日常好习惯:每次配缓冲液留50 mL测pH和电导,记录批号;每跑5次做一次1 M NaCl柱效测试,峰对称因子>1.5就洗柱或换柱。
做重组蛋白纯化前,可在站内先用蛋白可溶性优化工具筛表达条件,减少聚集带来的假峰;缓冲液配方用缓冲液计算器核对pH/电导;需要做突变体时用引物设计工具,省得引物二聚体拖后腿。纯化方法别拍脑袋,先小试三档梯度,再放大。