来源:PCR扩增出现非特异条带退火优化(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑胶一看,目的条带上下全是影子,主带还偏暗。重配体系、换水、换枪头,折腾一下午还在原地。非特异扩增是PCR最常见的翻车现场,根子八成在退火严格度和引物/模板比例上。这篇按“上机前—退火环节—引物本身—循环参数”的顺序拆,给出能直接照做的温度、浓度和时间,每一步都告诉你怎么判断、怎么验证。
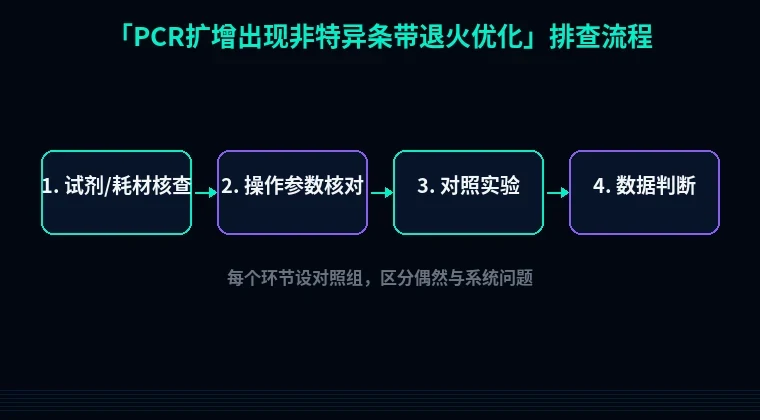
第一步:快速排查低级错误
1. 引物工作液拿错了。 把100 μM母液当10 μM用,终浓度直接飙到2 μM——核对管壁标签,工作液统一稀释到10 μM,按200 μL分装冻存。
2. 模板加太多。 50 μL体系里塞2 μL基因组DNA(约200 ng)——降到50-100 ng,cDNA模板不超过体系体积的1/10。
3. 体系没混匀就上机。 甘油分层导致孔内实际浓度不均——加完酶轻轻弹匀,瞬时离心5秒再放热盖。
4. 阴性对照偷懒没设。 拿水代替模板那管必须一起跑,否则你分不清杂带是污染还是非特异扩增。
第二步:分维度系统排查
2.1 退火环节(七成问题出在这)
1)退火温度偏低
现象:目的条带上方或下方出现多条杂带,主带暗,泳道轻微拖尾。
原理:退火温度低于引物真实Tm 5°C以上时,引物3'端即使有一两个错配也能被Taq延伸。
解决:做梯度PCR,55-68°C设8个梯度,25 μL体系其余不变。挑出“单一亮带”对应的最高温度,正式实验再加1-2°C。
验证:2%琼脂糖、120 V跑25分钟。看条带数量,别只看亮度。
2)退火时间过长
现象:温度梯度试了一圈,杂带位置始终不变。
原理:30秒足够让引物找到完全配对位点。时间拉长,等于给错配位点更多机会。
解决:退火从30 s压到15 s,改两步法(95°C 15 s / 60°C 30 s)。
验证:同一模板同时跑15 s和30 s两管,直接对比。
3)Mg²⁺浓度过高
现象:整条泳道弥散,杂带又多又小。
原理:Mg²⁺是Taq活性必需,过量会稳定错配的引物-模板复合物。
解决:MgCl₂终浓度从1.5 mM降到1.0-1.25 mM,dNTP同步降到200 μM。
验证:1.0 / 1.5 / 2.0 mM三管并跑,选杂带最少那管。
2.2 引物本身的问题
4)引物浓度过高
现象:100 bp以下出现明显弥散带,主带被压制。
原理:引物过量时互相配对,白白消耗dNTP和酶。
解决:终浓度从0.4 μM降到0.2 μM。
验证:配一管不加模板的水对照,出二聚体带就说明是引物自身问题。
5)引物设计不好
现象:换模板、换温度、换酶都无效,杂带雷打不动。
原理:3'端GC过多、自身互补、正反引物Tm差超过3°C。
解决:用Primer-BLAST或Primer3重设。长度18-22 nt,GC 40-60%,Tm 58-62°C,扩增片段100-300 bp。
验证:Primer-BLAST查特异性,确认基因组里没有同源靶位点。
2.3 循环与模板
6)循环数太多
现象:目的带挺清楚,跑到30个循环杂带才冒出来。
原理:后期引物和酶不足,错配产物反过来当模板扩增。
解决:降到25-28个循环。
验证:20 / 25 / 30三个循环数各跑一管,看杂带从第几管开始出现。
7)模板不纯
现象:杂带分子量杂乱无规律,重复性差。
原理:残留RNA、蛋白、乙醇,或cDNA里混了基因组DNA。
解决:模板重新纯化,A260/A280控制在1.8-2.0;cDNA用DNase I 37°C处理30分钟。
验证:跑不加逆转录酶的−RT对照。
第三步:进阶疑难问题
1)GC-rich模板或二级结构
现象:温度怎么升都不出带,或者只剩杂带。
解决:加DMSO至3-5%(v/v)或甜菜碱至1 M,同时把退火温度下调2-3°C补偿。延伸时间给到1 min/kb以上。
验证:DMSO设0 / 3 / 5%三组。记住DMSO每增加1%,Tm大约降0.6-0.7°C。
2)梯度找不到那个“刚刚好”的温度
现象:低温有杂带,高温没产物,中间没有窗口。
解决:上Touchdown PCR。退火从68°C起步,每循环降0.5°C,10个循环降到63°C,再63°C跑25个循环。
验证:与常规PCR同模板并跑,看杂带是否消失。
3)阴性对照也出带
现象:水对照条带位置固定,换模板照样出现。
解决:换新分装的引物和超纯水,操作台UV照射30分钟,配液区和加模板区物理分开。
避坑总结+实操建议
- 杂带先动退火,别急着换酶。一轮梯度PCR成本二十块,重设引物要等两周。
- 阴性对照和−RT对照必须每次带,省这一步等于闭眼开车。
- 一次只改一个参数,改完立刻跑胶。攒着一起改,出了问题你根本不知道是谁的锅。
两个日常习惯:引物到货先稀释成10 μM工作液,200 μL一支分装,反复冻融别超过5次;实验记录写清酶批号、引物批号和每管实际加样体积,翻车时能倒查。
温度窗口始终定不下来?先用站内引物设计工具重跑一遍特异性和Tm,再回到梯度PCR。做表达的同学,密码子优化和蛋白可溶性优化工具也顺手过一遍——毕竟PCR只是第一步,后面还有硬仗。