来源:镍柱纯化蛋白洗脱峰拖尾螯合(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑完Ni-NTA,打开AKTA图谱,250 mM咪唑那道峰又矮又宽,右边拖出一条长尾巴。收集管里挂着十几管稀蛋白,SDS-PAGE一跑,杂带比目标带还亮。别急着怀疑标签没接上,绝大多数拖尾不是蛋白"不想下来",是上样、洗涤、洗脱或者树脂状态某一环出了偏差。下面按实验流程拆开讲,从上样前的样品处理到柱子再生,每一步都给你可以立刻上手的判断动作和具体参数,照着走一遍,峰形基本能收窄。
第一步:先花10分钟排掉低级错误
- 洗脱液咪唑配错浓度:拿配方单核对一遍,一步洗脱常用250–500 mM咪唑,用100 mM去洗当然拖。直接查电导或看配方,别凭印象。
- 缓冲液pH没调:结合缓冲用20 mM Tris-HCl、300 mM NaCl、20 mM咪唑,pH调到7.5–8.0;洗脱缓冲同样调到pH 7.5,用水配咪唑再调pH是最常见的翻车点。
- 流速太快或柱床压太紧:1 mL柱子上样流速压到0.5–1 mL/min, residence time至少30秒;自己填柱别压实,床面留2 mm空隙。
- 咪唑母液没调pH:2 M咪唑母液先用HCl调到7.5再定容,否则稀释进缓冲液会把整瓶pH拉偏。
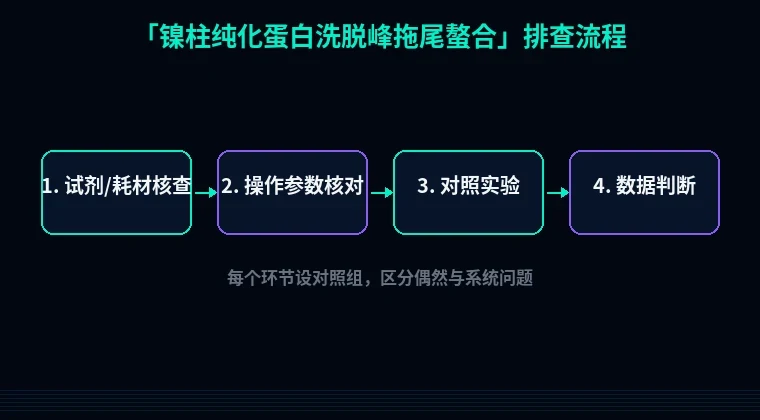
第二步:按流程分模块系统排查
模块A:上样与结合阶段
1. 样品过载
现象:峰很高但右侧拖尾,流穿里能检出目标蛋白。
原理:Ni-NTA对带His标签蛋白的实际载量通常按20–40 mg/mL树脂估算,粗样品里杂蛋白也占位,超载后结合位点分布不均,洗脱时强弱结合混在一起往下走。
解决:上样量砍一半,或者换5 mL柱;粗样品先做硫酸铵沉淀(30%–50%饱和度)再上柱。
验证:流穿留样跑SDS-PAGE,目标带明显就该减量。
2. 样品里带螯合剂或强还原剂
现象:结合差、峰拖、树脂颜色变浅。
原理:EDTA、DTT、β-巯基乙醇会直接把Ni²⁺从NTA上剥下来,镍少了,结合位点就少。
解决:裂解液里EDTA控制在1 mM以内,DTT不超过1 mM,优先换0.5 mM TCEP;上柱前透析或脱盐到20 mM咪唑缓冲。
验证:看树脂颜色,正常是均匀蓝色,发白就是掉镍了。
3. 样品没澄清、核酸太多
现象:柱压升高,峰形明显变宽。
原理:沉淀颗粒和DNA堵在筛板或树脂间隙,流路不均,洗脱峰自然拖。
解决:上柱前0.22 µm滤膜过滤,核酸多用0.1% PEI或硫酸铵沉淀去掉。
验证:测A260/280,比值高于1.0说明核酸没除干净。
模块B:洗涤阶段
4. 洗涤咪唑浓度太低或体积不够
现象:拖尾峰里杂带密集。
原理:弱结合的宿主蛋白在洗脱时才一起下来,峰就被"染"宽了。
解决:用20–40 mM咪唑加300 mM NaCl洗10–15个柱体积,洗到A280回到基线再切洗脱。
验证:洗杂峰平了再换洗脱液,图谱上一眼能看出来。
模块C:洗脱阶段
5. 梯度太缓或一步洗脱体积太大
现象:峰宽、收集液稀。
原理:洗脱峰体积由梯度斜率和柱体积决定,10个柱体积走20→500 mM咪唑,峰必然摊开。
解决:改250 mM咪唑一步洗脱3–5个柱体积;要做梯度就压到5–8个柱体积,斜率陡一点。
验证:看峰宽和收集管数,正常一步洗脱峰宽应在2–3个柱体积内。
6. 洗脱pH贴近蛋白等电点
现象:峰后段发浑,甚至管底有沉淀。
原理:pH接近pI时蛋白溶解度最低,边洗边聚集,表观上就是拖尾。
解决:洗脱缓冲pH稳在7.5–8.0,加10%甘油;收集管预加1 M Tris pH 8.0,每10 mL收集液加0.1 mL。
验证:收集峰离心看有无沉淀,上清再跑胶。
7. 蛋白与镍多位点强螯合
现象:500 mM咪唑仍然拖尾,甚至洗脱后树脂上还挂着蛋白。
原理:标签附近有相邻组氨酸或半胱氨酸,形成多齿配位,单点咪唑竞争不过。
解决:咪唑提到500 mM、pH降到7.0洗;还不行就用10–50 mM EDTA把蛋白连镍一起剥下来,再透析复镍或直接换Co柱。
验证:洗脱后再用50 mM EDTA洗一管,跑胶看有没有目标带。
模块D:树脂状态与再生
8. 树脂没再生或镍流失
现象:批间峰形越来越差,树脂发白。
原理:残留蛋白和脱落的镍堵住位点,结合容量下降。
解决:0.5 M NaOH洗30分钟,或6 M盐酸胍洗5个柱体积,再100 mM NiSO₄装镍5个柱体积,20 mM咪唑平衡。
验证:树脂颜色均匀、装镍后蓝得发亮再上样。
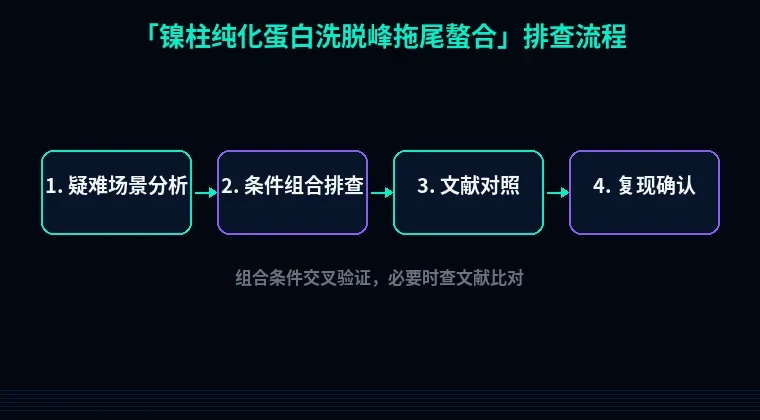
第三步:进阶疑难,别只盯着咪唑
1. His标签被部分切除
现象:拖尾峰跑胶分子量比理论值小一截。
原理:宿主蛋白酶切掉N端标签,剩下来的蛋白结合弱,洗脱时拖在峰尾。
解决:裂解液加1 mM PMSF加1 µg/mL亮抑酶肽,或者把标签换到C端。
验证:把拖尾组分做质谱,看N端序列是否缺失。
2. 蛋白自身二聚化或聚集
现象:非还原胶上多出一条二倍体带,洗脱峰后段浊度上升。
原理:聚集体会以多价方式结合镍,解离慢,峰就拖。
解决:洗脱液里加1–5 mM DTT,收集后立刻透析到含10%甘油的缓冲液。
验证:非还原SDS-PAGE对比还原胶。
3. 金属离子泄漏引发沉淀
现象:峰尾收集液出现细小白点,A280和浊度同时异常。
原理:高浓度咪唑会加剧镍泄漏,局部金属浓度高时蛋白失稳。
解决:收集峰里加1–2 mM EDTA,别超过;长期方案是换螯合柱或Co柱。
验证:收集液离心后测上清蛋白浓度,沉淀跑胶确认成分。
避坑总结与实操建议
1. 拖尾先查咪唑和pH,再查载量。八成问题出在洗脱条件太温和或缓冲液pH没调对,不是标签的问题。
2. 洗涤不到位,洗脱必拖尾。20–40 mM咪唑洗10–15个柱体积这一步不能省,洗到基线再切洗脱。
3. 树脂是要养的。每批次用完0.5 M NaOH再生、100 mM NiSO₄重新装镍,别等峰形烂了才想起来。
两个日常习惯:每次配缓冲液贴标签写清pH和配制日期,上柱前测一次电导;收集管提前编号并预加中和液,峰一出来立刻冰上保存。
峰形收窄之后,下一步往往是标签设计本身的问题。想从源头减少强螯合和聚集,可以用站内的蛋白可溶性优化工具先评估序列的疏水区和聚集倾向,再用密码子优化把表达量提上去、降低包涵体比例;标签位置和连接臂长度拿不准时,引物设计工具能直接帮你把His标签引物配出来。工具跑一遍,比在柱子上反复试咪唑省时间得多。