来源:分子克隆连接产物转化背景高蓝白筛选(DNA Lab Space 实验教程)| 编译:DNA Lab Space
蓝白筛选最烦的不是没斑,而是斑太多还分不清。连接产物一转化,平板上一片蓝,白斑少得可怜;或者白斑密密麻麻,菌落PCR一筛全是空载。痛点就在这儿:你以为是连接失败,实际可能是载体自连、平板失效、菌株不对或判读太早。本文按“低级错误—流程分模块—进阶疑难”三层排查,把连接、转化、涂板、显色和验证串起来,给你一套能直接照着打钩的排查路径。
第一步:快速排查低级错误
1. 平板抗生素加错或失效:看对照板,空载转化涂板若也长满菌,直接换新抗生素母液和新鲜平板,氨苄用100 μg/mL、卡那用50 μg/mL,别用反复冻融的母液。
2. X-gal/IPTG漏涂或失效:9 cm平板涂40 μL 20 mg/mL X-gal(DMF配制)和40 μL 0.1 M IPTG,X-gal避光-20°C保存,平板涂后37°C避光预温30分钟再用。
3. 宿主菌株不适合蓝白筛选:DH5α、JM109这类带lacZΔM15的菌才做α互补,BL21等表达菌别硬套蓝白筛选,换菌或改筛选标记。
4. 载体没酶切干净就连接:跑胶看酶切载体,若还有超螺旋带,37°C再切2小时或胶回收后重切,别直接加连接酶。
别急着怀疑连接体系,先看下面这张排查路径图。
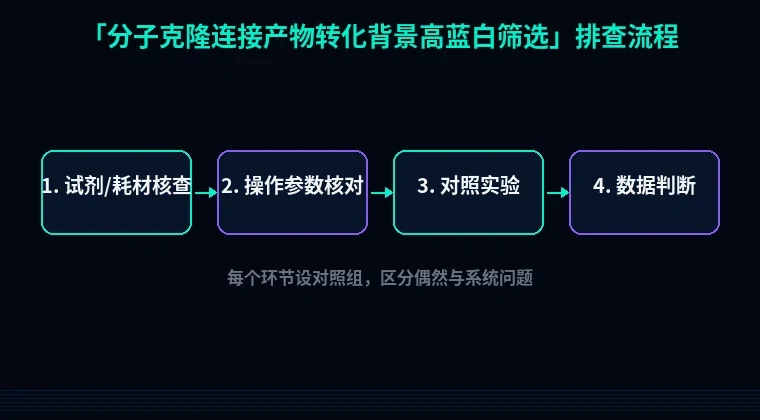
图上路径只帮你定位,实际排查按下面的动作链走。
第二步:分维度系统排查
1. 载体酶切不完全或自连。现象:蓝斑占比高,空载对照板也出蓝斑,菌落PCR多为一圈空载。原理:单酶切或双酶切不彻底,载体两端可自连,lacZα不被插入片段打断,α互补恢复就显蓝。解决:取1-2 μg载体,快切酶37°C切2-3小时,双酶切选同一缓冲液,胶回收目的骨架;单酶切载体加CIP或SAP 37°C处理30分钟,再纯化。验证:酶切产物跑0.8%琼脂糖胶,看超螺旋带是否消失;空载自连对照转化,蓝斑应明显低于连接组。
2. 插入片段不纯或带同源末端。现象:白斑不少但假阳性高,菌落PCR扩增不出插入片段。原理:PCR产物未纯化、酶切片段未胶回收,残留引物或小片段抬高背景,插入片段自身末端互补也会自连。解决:PCR产物用柱纯化,酶切后胶回收目标条带;插入片段和载体按摩尔比1:3到1:10连接,载体用50-100 ng,插入片段别超过载体质量的3倍。验证:Nanodrop看A260/A280在1.8-2.0,跑胶确认单一条带;连接前分别涂载体自连和插入片段自连对照。
3. 连接体系比例失衡或酶失活。现象:转化菌落少,蓝斑多,白斑少。原理:T4 DNA连接酶需要ATP,载体插入比例不对会偏向自连;连接酶反复冻融或缓冲液忘加ATP,连接效率直接掉。解决:10 μL体系里加1 μL 400 U/μL T4连接酶、1 μL 10×缓冲液,16°C连接12-16小时,或22°C连接1小时;连接酶放-20°C,取用冰上。验证:设载体自连对照和已知插入对照,自连对照蓝斑数应低于连接组总斑数的10%-20%。
4. 感受态效率低或复苏时间不对。现象:平板菌落稀稀拉拉,蓝白比例失真,卫星菌落多。原理:感受态效率低于10^7 cfu/μg时,连接产物转化子少,少数污染菌或未切载体被放大;氨苄抗性复苏不足会出卫星菌。解决:用效率>10^7 cfu/μg的感受态,连接产物加5 μL到50 μL感受态,冰浴30分钟,42°C热击45秒,立即冰浴2分钟,加500 μL无抗LB,37°C 200 rpm复苏1小时。验证:空载质粒转化做阳性对照,菌落数应在预期范围;涂100 μL 1:10稀释液,避免菌太密。
5. 蓝白筛选平板显色条件不对。现象:蓝斑颜色浅、白斑发蓝、培养24小时后满板蓝。原理:X-gal见光或反复冻融失效,IPTG浓度不足,平板表面太湿导致菌落蔓延,α互补判读被干扰。解决:X-gal 20 mg/mL避光-20°C分装,IPTG 0.1 M过滤除菌;涂板后37°C避光培养16-20小时,显色不明显放4°C 2-4小时再看,别超过24小时。验证:用已知空载和已知插入菌株做阳性、阴性对照,同一批平板蓝白应可区分。
6. 涂布量过大或抗生素不均匀。现象:菌落连片,蓝斑成片,白斑被盖住。原理:涂布体积超过100 μL、平板表面未干,菌液流动造成局部高密度;抗生素倒板时温度过高或分布不匀,抗性背景升高。解决:每板涂50-100 μL,菌液浓度高时先稀释1:10;倒板时培养基冷却到50-55°C再加抗生素,摇匀后倒9 cm平板。验证:数单菌落,选择30-300个菌落的平板判读;空白平板37°C过夜应无菌。
第三步:进阶疑难问题
1. 插入片段很小,蓝白筛选“给假答案”。现象:白斑有插入,蓝斑里也能PCR出插入。原理:小片段插入MCS后未完全打断lacZα阅读框,α互补仍可能恢复;蓝白筛选只是初筛,不是测序。解决:插入片段小于300 bp时别只靠蓝白,直接菌落PCR用载体通用引物,阳性送测序。验证:挑20个白斑和10个蓝斑平行PCR,看条带大小和假阳性率。
2. 去磷酸化过度或纯化残留。现象:连接后转化子极少,白斑也少。原理:CIP/SAP处理时间过长或残留酶,插入片段连不上;纯化不彻底也会抑制连接。解决:CIP 37°C 30分钟足够,之后65°C 15分钟灭活,柱纯化两次;连接体系里载体量别低于50 ng。验证:做“去磷酸化载体+插入”和“未去磷酸化载体+插入”平行转化,比较白斑数。
3. 卫星菌落和抗生素降解混淆蓝白背景。现象:平板边缘一圈小菌落,蓝白判读乱。原理:氨苄抗性易被β-内酰胺酶降解,高密度菌落周围出现卫星菌;培养时间过长也会让蓝斑蔓延。解决:氨苄板现配现用,涂布后4°C保存不超过1周;转化后复苏时间控制在1小时,别延长到2小时。验证:挑边缘小菌落划线到新氨苄板,若长不出就是卫星菌。
避坑总结+实操建议
核心结论一:蓝斑多先查载体自连和酶切不完全,别一上来就换连接酶。核心结论二:蓝白筛选必须有空载对照和插入对照,没有对照的蓝白比例没有意义。核心结论三:白斑不等于阳性,菌落PCR和测序才算数,小插入片段尤其别偷懒。
日常好习惯:X-gal和IPTG分装避光,标记冻融次数;每次转化记录感受态批次、涂板体积和培养时间,出问题能回溯到具体环节。
克隆引物别拍脑袋设计,站内引物设计工具可以先核对酶切位点、读码框和Tm;做表达克隆时,密码子优化和蛋白可溶性优化工具也能提前帮你避开“连上了却表达不出来”的坑。把筛选和下游验证串起来,蓝白背景高就不再是玄学。