来源:细胞代谢组学样本淬灭胞内泄漏(DNA Lab Space 实验教程)| 编译:DNA Lab Space
细胞代谢组学最怕什么?不是质谱灵敏度不够,而是你辛苦刮下的细胞在洗那两遍PBS时,胞内ATP、乳酸、谷胱甘肽已经漏得七七八八。所谓“胞内泄漏”落到数据上就一句话:同一批样本,组间差异比处理效应还大。这篇教程从取样前到进质谱,把泄漏的来源、判断方法、可调参数一条条拆开讲,照着排,多数问题当场能定位。
第一步:先排掉这几个低级错误
1. 洗液没预冷,室温PBS直接冲。细胞是冷的,洗液是温的,膜一受热代谢就重启。解决:PBS或0.9% NaCl提前放4°C冰箱至少1小时,用前测温,≤4°C才上手。
2. 洗涤次数贪多。总以为洗三遍才干净,其实每多一遍,胞内小分子就多漏一轮。解决:贴壁细胞最多2次,每次加液到吸弃控制在10秒内。
3. 离心转速照搬蛋白提取的习惯。3000 rpm转3分钟,细胞沉淀是结实了,膜也碎了。解决:悬浮细胞用4°C、300–500×g、3–5分钟,沉淀松散才正常。
4. 淬灭剂配比和温度凭感觉。甲醇:水80:20配好放-20°C就当预冷了,其实还不够。解决:干冰浴预冷到-40°C,细胞悬液与淬灭剂按1:4到1:8的体积比加。
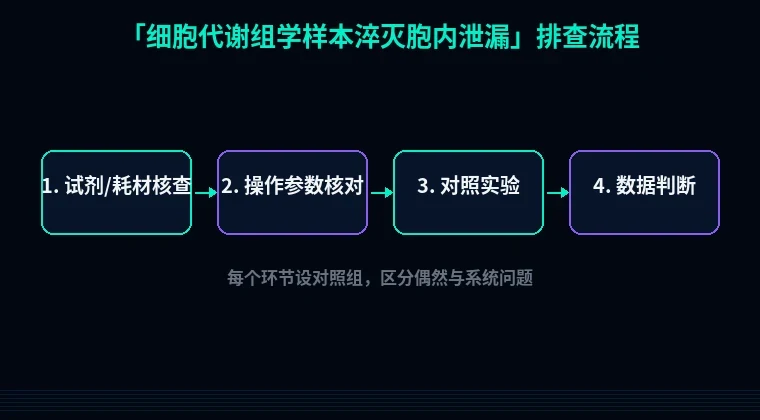
第二步:按流程分模块系统排查
1. 取样前:先分清“假泄漏”和真泄漏
现象:葡萄糖、乳酸、谷氨酰胺信号爆表,低丰度代谢物全被压住。这不是泄漏,是培养基残留。培养基里这些物质是mM级,胞内才μM级,差三个数量级。
原理:高丰度胞外成分进柱会挤占离子源,让你误以为胞内水平掉了。
解决:吸弃培养基时培养皿倾斜45°,吸头贴边缘吸干,但细胞暴露在空气中别超过5秒,一见干就加洗液。
验证:设一个只加培养基不加细胞的空白孔,走完全流程,看残留峰的强度。空白孔信号超过样本的5%,就得改吸液手法。
2. 洗涤环节:泄漏的主战场
现象:洗涤次数从1次加到3次,胞内ATP信号掉40%以上,平行样之间RSD从8%涨到25%。
原理:冷洗液接触细胞会造成膜脂相变,加上渗透压和吸弃时的剪切力,小分子顺浓度梯度外流。漏得最快的是ATP、G6P、还原型谷胱甘肽这类极性小分子。
解决:换成等渗冰冷0.9% NaCl,6孔板每孔1 mL刚好覆盖,加液后立即倾斜吸弃,全程不超10秒。更稳的做法是贴壁细胞跳过洗涤,直接原位加预冷淬灭剂,让培养基残留靠内标归一化处理。
验证:做0、1、2、3次洗涤的梯度实验,每档3个平行,测胞内ATP和上清里的ATP。同时取一份做0.4%台盼蓝染色,活率低于90%说明膜已经破了,数据不能用。
3. 淬灭环节:温度差10°C,结果差一倍
现象:淬灭剂加了,ATP/ADP比值还是在往下掉。
原理:ATP的周转是秒级的,淬灭速度必须快过代谢速度。-20°C的甲醇不够看,得-40°C以下,而且加液要快、要涡旋,避免局部升温。
解决:甲醇:水80:20在干冰浴里预冷到-40°C,按1:5体积快速加入细胞悬液,立即涡旋5秒,-40°C静置10分钟,再转-80°C或直接离心。
验证:淬灭前加13C标记的氨基酸混合内标,比较-20°C和-40°C两组淬灭的ATP/ADP比值。后者应稳定在文献区间,前者通常偏低30%以上。
4. 提取与离心:分清“该裂的”和“漏掉的”
现象:上清里代谢物一大堆,说不清是胞内还是胞外。
原理:全细胞提取本来就要裂解,这时候上清里的东西是“该裂的”;而洗涤和淬灭阶段跑出去的是“漏掉的”,两者混在一起就废了。
解决:要分胞内外,先4°C、1000×g离心3分钟收细胞,弃上清后再用冷甲醇淬灭沉淀;做全细胞提取就直接淬灭裂解,但必须记录淬灭剂与细胞悬液的精确体积比,用内标做回收率归一。
验证:内标回收率低于70%,说明前处理有损失,优先怀疑洗涤和转移环节。
第三步:几个容易翻车的特殊情况
贴壁细胞和悬浮细胞是两套逻辑。 贴壁细胞能原位淬灭,把-80°C冷甲醇直接倒在板上,最省事也最稳。悬浮细胞洗一次都可能漏,建议直接“淬灭剂入样”,把细胞悬液滴进预冷甲醇里,别反过来。
冷诱导的膜通透性变化。 4°C下某些磷脂会发生相变,膜通透性反而升高。折中方案是用含0.5% BSA的冰冷等渗液洗,减少非特异吸附和膜扰动,但BSA会污染质谱,洗完后必须再用无BSA洗液快速过一遍,总时间压在15秒内。
别把降解当成泄漏。 NAD+、ATP在残留蛋白酶或弱酸条件下几分钟就掉一半。看到这两个指标异常低,先查淬灭前有没有加5 mM EDTA、样本在冰上放了多久。加同位素内标看回收率,就能把“降解”