来源:细胞培养支原体污染PCR快检排除(DNA Lab Space 实验教程)| 编译:DNA Lab Space
细胞养着养着,增殖慢了、形态散了,你第一反应是不是支原体?上PCR一测,有人条带漂亮得可疑,有人该出的带死活不出,还有人今天阴明天阳。别急着扔培养瓶。这篇就把支原体PCR快检从取样到判读的排查路径拆开讲清楚:哪些是低级操作错误,哪些是模板和体系的坑,怎么验证,怎么避。照着做,一次过。
第一步:先别怀疑试剂盒,查这几个低级错误
新手90%的"疑难杂症"都出在这几步上,先花10分钟自查。
1. 取样取了细胞沉淀,没取上清。支原体是胞外寄生为主,取1 mL培养上清就对了,别拿胰酶消化下来的细胞团去煮。解决:换液后培养48–72小时的上清,直接取1 mL。
2. 上清没离心就直接煮。12000 g、4°C离心10分钟,取上清200 μL做模板制备,否则细胞碎片和蛋白会拖垮扩增。
3. 忘记做阴性对照(空培液)和阳性对照。没有对照,阳性你不敢信,阴性你不敢下结论。解决:每批都配一个未接种细胞的新鲜培养液做阴性,一个已知支原体DNA或质粒做阳性。
4. 加样区用了同一个移液器。气溶胶污染最常见来源就是这个。解决:配液、加模板分房间分枪,模板最后加、加完立即关管。
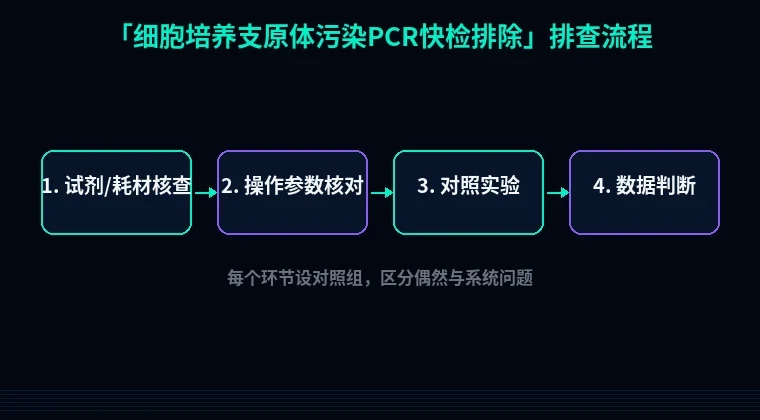
第二步:按流程分维度系统排查
模块一:取样与前处理(假阴性高发区)
现象:阳性对照亮,样品全阴,但你明显怀疑细胞有污染。
原理:培养液里的血清蛋白、酚红、SDS、EDTA都是Taq聚合酶抑制剂。煮沸法裂解不彻底,蛋白变性不充分,会直接压住扩增。
解决步骤:
① 取上清1 mL,12000 g离心10分钟去细胞碎片;
② 取上清900 μL,加等体积裂解液或用煮沸法:95°C 10分钟,冰浴2分钟;
③ 关键一步——把模板稀释10倍再用,取2 μL加入20 μL体系。稀释能稀释掉大部分抑制剂;
④ 如果培养基含高浓度血清(>20%),建议先12000 g离心后取上清再沸水浴,别整管直接煮。
验证:同一个样品做原液和1:10稀释两个模板平行扩增,稀释后出带、原液不出,就是抑制物问题。
模块二:PCR体系与引物(假阳性/非特异带)
现象:阴性对照也出带,或者条带位置不对、拖尾。
原理:支原体16S rRNA保守区引物通用性强,也容易和别人撞。引物浓度过高、循环数过多,非特异产物就上来了。
解决步骤:
① 常用体系20 μL:10×Buffer 2 μL,dNTP 0.4 μL(终浓度200 μM),上下游引物各0.4 μL(终浓度0.2 μM),Taq 0.2 μL,模板2 μL;
② 退火温度先按引物Tm−5°C设,55–60°C之间做梯度,别直接照抄文献的58°C;
③ 循环数压到30–32,别贪35以上;
④ 每批必设无模板对照(NTC),NTC出带立刻停,做去污染。
验证:把产物跑2%琼脂糖、120 V 30分钟。目的带单一、NTC空白,才算体系干净。有杂带就先做温度梯度。
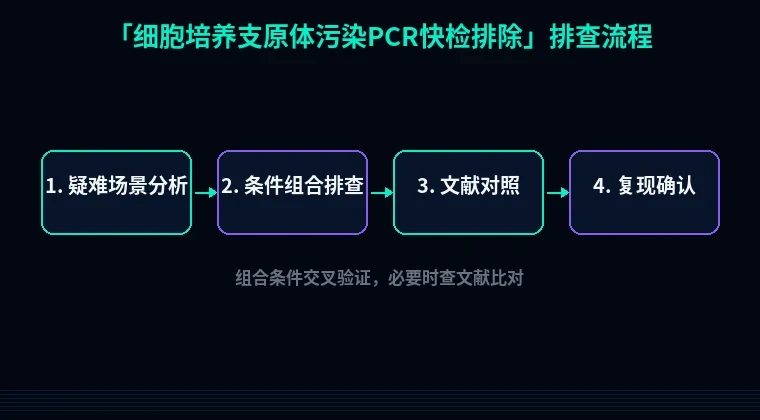
模块三:扩增与判读(结果可信度)
现象:条带很弱,或者弱到只有手机拍照才看得见。
原理:支原体载量低时(早期污染),1 mL上清里拷贝数本来就少,加上裂解损失,弱带很常见。
解决步骤:
① 提高上样量到5 μL(同体系下),或把模板浓缩:12000 g离心后取沉淀重悬于50 μL水再煮;
② 延长延伸时间到45秒–1分钟(产物270 bp左右,30秒够用,但弱信号可加长);
③ 弱带必须复检一次,不同批次上清重取,两次都出同位置带才判阳性。
验证:弱阳性样品同时做支原体培养法或Hoechst 33258染色做交叉确认,别只凭一条弱带就清库。
模块四:污染溯源(连续阳性的真凶)
现象:阴性对照偶尔也出带,或者同批样品成片阳。
原理:扩增产物气溶胶、质粒阳性对照洒漏,都会让整个实验室"假阳性"。
解决步骤:
① 停做一周,全部换新试剂分装,移液器用10%次氯酸钠擦、紫外照30分钟;
② 阳性对照质粒稀释到10⁴拷贝/μL以下分装小管,用完即弃;
③ 加模板在独立洁净台,扩增后不开盖跑胶,或改用UNG酶体系(dUTP替换dTTP,37°C 10分钟预处理)。
第三步:进阶疑难问题
① 细胞株本身带抑制物。有些肿瘤细胞系(如某些白血病株)上清里核酸酶活性高,模板一煮就降解。判断:加外源对照模板共扩增,外源也不出就是抑制。解决:上清先加蛋白酶K 55°C 30分钟消化,再95°C 10分钟灭活。
② 培养液里的抗生素掩盖了污染。常规加双抗(青霉素-链霉素)压着支原体,载量低到PCR边缘。判断:撤抗生素传两代再取样。解决:停药培养72小时再取上清,检出率明显提高。
③ 假阳性来自引物二聚体。NTC出小带、位置低于目的带,多半是二聚体。解决:引物降到0.1 μM,或加1% DMSO、改用热启动Taq。
避坑总结 + 实操建议
三条核心结论:
1. 取样一律用换液后48–72小时的上清1 mL,离心12000 g 10分钟,别图省事整管煮。
2. 每批必带阴性、阳性、NTC三个对照,少一个结果就不作数。
3. 弱带不复检不算阳性,两次同位置出带再动手清库。
两个日常好习惯:
① 每批试剂开封就分装成小管,−20°C存,反复冻融不超过3次;
② 培养箱水盘每月换无菌水、加少量杀菌剂,支原体最爱从水盘走。
工具衔接
引物不稳、想自己设计一对支原体16S特异性引物?站内的引物设计工具可以直接跑Tm和特异性比对,比临时改文献参数靠谱。确认污染清完、细胞要重新建库表达蛋白,顺手用密码子优化工具把序列调一遍,再用蛋白可溶性优化工具评估表达方案,从源头减少返工。检测和表达本来就该一条线走完,别等蛋白不出才回头查污染。