来源:蛋白纯化收率低柱平衡不足(DNA Lab Space 实验教程)| 编译:DNA Lab Space
柱子平衡这步,很多人当成"走过场"——灌几毫升缓冲液就上样。结果洗脱峰矮一截,收率掉一半,回头查半天找不到原因。蛋白纯化收率低的坑,至少三成埋在这里:平衡体积不够、缓冲液没对上、柱子没压实、温度一变pH跟着飘。这篇按实验流程从配液到收集一步步捋,给你能直接照做的体积、流速、时间参数,也有判断"平衡到位没到位"的硬指标。
第一步:先查这4个低级错误
新手最容易栽的不是高深机理,是手边这几件事。
1. 平衡体积只给了2-3个柱体积(CV)。1 mL HiTrap 至少走10 mL平衡液,5 mL柱至少50 mL,别心疼。
2. 缓冲液没脱气直接上柱。超声10分钟或真空抽滤0.22 μm,气泡进了柱床就是沟流的起点。
3. 样品和平衡液pH、电导没对上。差0.2个pH单位、2 mS/cm以上,蛋白直接流穿。
4. 上样前没看柱压。压降超过0.3 MPa还硬推,柱床已经被压实了。
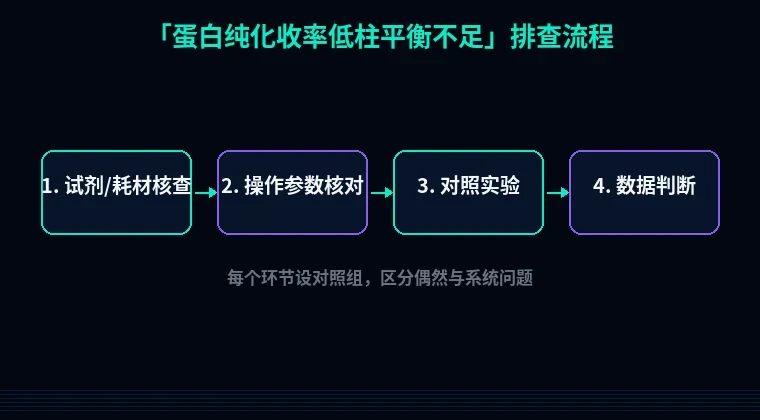
第二步:按流程分维度系统排查
模块一:缓冲液本身对不对
现象:流穿峰(flow-through)里目标蛋白一大片,洗脱峰很小。
原理:平衡液的作用是把树脂预平衡到和目标蛋白结合的条件。pH偏了,His标签的咪唑配位弱;盐浓度偏了,离子交换树脂的电荷环境全变。
怎么做:
1. 配20 mM Tris-HCl pH 8.0 + 150 mM NaCl(Ni柱)或20 mM磷酸盐 pH 7.4(离子交换按pI选,pI 6.0的蛋白用pH 7.5跑阴离子交换)。
2. 用校准过的pH计复核,不要信试纸。20°C校准的pH计测4°C冷室里的缓冲液,读数会偏高0.2-0.4,Tris的pKa温度系数是-0.028/°C。
3. 电导仪测平衡液和上样液,两者差控制在1 mS/cm以内。
验证:取1 mL平衡液和1 mL样品,等体积比pH,差值<0.2算合格;电导差>2 mS/cm就补盐或稀释样品。
模块二:平衡体积和流速
现象:第一管洗脱液里就有目标蛋白,峰形前移、变宽。
原理:树脂孔道里的旧缓冲液要靠新缓冲液置换。流速太快,扩散来不及,柱内形成pH/盐梯度前沿,蛋白在柱子里就开始解离。
怎么做:
1. 平衡体积给10 CV起步,His柱、疏水柱给到15 CV。
2. 1 mL柱用1 mL/min(约150 cm/h),5 mL柱用5 mL/min,别为了赶时间翻倍。
3. 上样流速减半,比如平衡1 mL/min、上样0.5 mL/min,让蛋白有时间进孔。
4. 平衡完取流出液测pH和电导,和入口液一致才算到位。
验证:在线pH/电导检测器最直观;没有就用1.5 mL离心管接1 mL流出液,和入口液比pH、电导,连测3管都稳定即可。
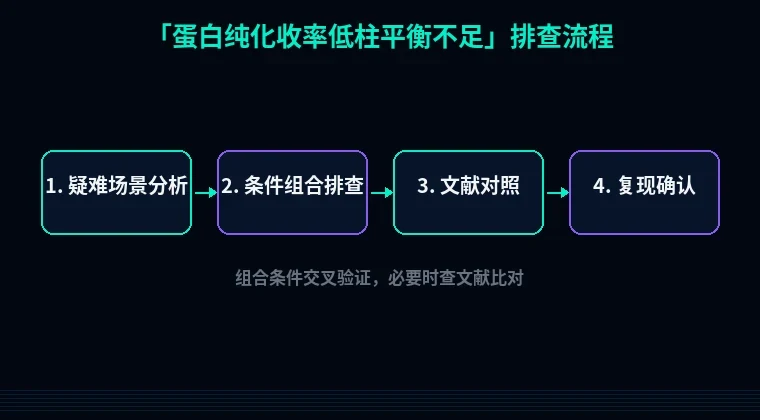
模块三:柱床状态
现象:峰形拖尾、重复性差,同一批样品两次跑出来收率差20%。
原理:柱床有气泡、沟流或压实,样品走近路,一部分蛋白根本没接触树脂。
怎么做:
1. 上样前用3 CV水平衡,观察柱床有没有断层、白点。
2. 柱压控制在0.3 MPa以下,超了立刻降流速。
3. 每用20-30次做一次CIP:0.5 M NaOH 逆流洗30分钟,再用5 CV水平衡。
4. 装柱不实的用1.5倍沉降体积重装,或者直接换预装柱。
验证:打1%丙酮做柱效测试,理论塔板数(N)掉30%以上就换柱。
模块四:上样与洗脱
现象:洗脱峰很尖但总蛋白量对不上,收率算下来只有理论值的40%。
原理:上样量超载,一部分蛋白在平衡阶段就被挤出;洗脱梯度太陡,峰窄到收集管根本切不准。
怎么做:
1. Ni柱上样量按5-10 mg His标签蛋白/mL树脂算,离子交换按10-20 mg/mL。
2. 洗脱用10-20 CV线性梯度(咪唑0→500 mM),别用一步法直接冲250 mM。
3. 按0.5-1 mL/管收集,边收边测A280。
4. 收集管提前加1 M Tris pH 8.0中和(每10 mL洗脱液加100 μL),防止低pH沉淀。
验证:SDS-PAGE跑流穿、洗脱、再生三段,看目标条带到底丢在哪一段。
第三步:进阶疑难三种情况
一、平衡"假到位"。 电导和pH都对了,蛋白还是丢。查柱内pH滞后——大体积柱(>10 mL)平衡10 CV不够,扩散慢的一侧pH能差0.3。解法:平衡体积翻到15-20 CV,或用低流速2 CV预平衡再提速。
二、蛋白在柱上沉淀。 现象是柱压缓慢爬升、洗脱峰越跑越小。多数是样品里蛋白浓度太高(>10 mg/mL)或缓冲液里没加10%甘油。解法:上样前0.22 μm过滤,浓度高的稀释到5 mg/mL,缓冲液补10%甘油或0.05% Tween-20。
三、非特异性吸附。 目标蛋白挂上了,收不干净。先补150 mM NaCl压静电吸附,再试梯度里加5%乙二醇。还不行就查树脂批次,换一批做对照。
避坑总结与实操建议
三条核心结论:
1. 平衡体积按10 CV给,宁多勿少;流速按柱径算,别拍脑袋。
2. 平衡液和样品的pH差≤0.2、电导差≤1 mS/cm,这两条是硬门槛。
3. 收率低先分段取样跑胶,定位丢在哪一步再动手,别一上来就换方法。
两个日常好习惯:
- 每次实验记柱压和柱效,写在本子上,异常比你先发现。
- 冷室操作用4°C校准过的pH计,或把缓冲液回温到20°C再测,别用室温读数直接套。
收率还上不去?换个思路查
柱子平衡排完,收率还是不理想,问题往往在更上游:表达量、标签可及性、构象稳定性。这时候用站内的密码子优化工具调整表达序列、用蛋白可溶性优化工具预判聚集风险,再回到纯化这一步,很多"纯化背锅"的问题会自己浮出来。引物设计也别忽略,克隆阶段的移码或标签错位,到纯化阶段才暴露,返工成本高得多。工具在站内对应入口,直接搜关键词就能用。