来源:核酸适配体首轮库结构预富集消减(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做SELEX的人都懂:首轮库没处理好,后面十几轮全是白忙。结构预富集想捞出发夹、G四链体,消减想甩掉基质结合序列,结果一测序——库多样性塌了,或者背景吸附比目标还高。这篇教程把首轮库预富集消减的常见坑拆成7步,从低级错误到疑难杂症,给你一条能直接照着做的排查路径。
第一步:快速排查低级错误
别急着怀疑磁珠批次。先看这几个新手高频翻车点。
1. 文库没做热变性-骤冷就直接孵育。随机库95°C放5分钟都舍不得,直接冰上一扔就上柱。解决:95°C 5 min → 冰浴5 min → 加MgCl₂至2 mM,37°C静置30 min再往下走。
2. 消减磁珠没封闭或封闭液配错。链霉亲和素磁珠拿PBS洗两遍就用,BSA浓度低于0.5%。解决:1×PBS + 1% BSA + 0.05% Tween-20,室温滚轴封闭30 min,磁力架收珠后弃上清再用。
3. 结构预富集缓冲液漏加Mg²⁺。G四链体和部分发夹结构靠二价阳离子稳定,缓冲液里只有Na⁺。解决:结合缓冲液统一补MgCl₂到2–5 mM,pH 7.4,现配现用。
4. qPCR标准曲线稀释点太少。只做10倍梯度3个点,Ct值差1就敢算回收率。解决:至少5个点,跨度10⁸–10² copies/μL,R²>0.99再用。
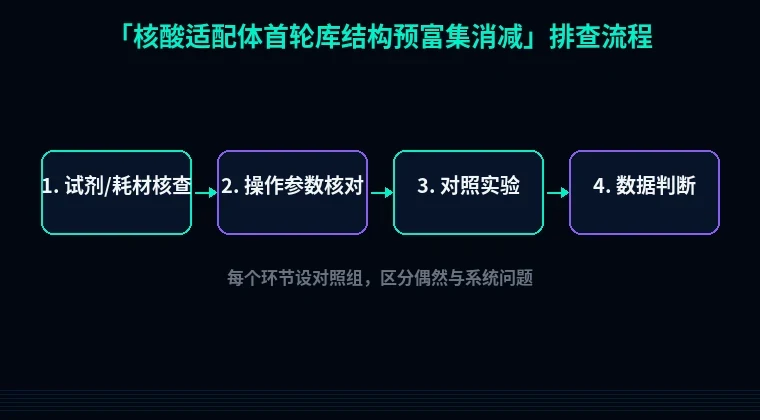
上面四条筛完,回收率还是低于50%?进入系统排查。
第二步:分维度系统排查
1. 文库预处理:沉淀和回收率双低
现象:95°C变性后冰浴,溶液出现肉眼可见絮状物,上柱前离心管底一层白膜,回收率不到60%。
原理:随机库长度通常40–80 nt,互补片段在骤冷时分子间配对,形成多聚体。Mg²⁺浓度偏高或盐浓度不对,聚合更严重。
解决步骤:
① 变性前把文库稀释到1 μM,体积至少50 μL,别拿2 μL母液直接怼进PCR仪。
② 95°C 5 min后立刻插冰浴,保持5 min,别放室温慢慢降。
③ 加10×结合缓冲液到1×,补MgCl₂至2 mM,37°C孵育30 min让结构折叠。
④ 上样前12,000 g、4°C离心10 min,取上清。
验证方法:2%琼脂糖凝胶电泳,上样量200 ng,120 V跑25 min。单一条弥散带说明多聚体少;如果孔里亮、条带拖尾,回去降文库浓度或延长37°C折叠时间到45 min。
2. 结构预富集:富集效率为负
现象:过硝酸纤维素膜或聚丙烯酰胺凝胶后,洗脱液qPCR Ct值比输入库还高1–2个循环——相当于没富集,还丢了量。
原理:硝酸纤维素对单链DNA的非特异吸附随长度增加而上升,80 nt以上文库损失明显。洗脱时65°C、10 mM Tris-HCl不够,结构DNA赖在膜上。
解决步骤:
① 换聚丙烯酰胺凝胶截留:8%非变性胶,1×TBE,4°C、100 V跑40 min,切目标分子量区间。
② 切胶后加洗脱缓冲液(10 mM Tris-HCl pH 7.4,1 mM EDTA,200 mM NaCl),37°C、200 rpm振荡洗脱2 h。
③ 洗脱液过0.22 μm滤膜去胶屑,再加3倍体积无水乙醇,−20°C沉淀过夜。
④ 沉淀用70%乙醇洗一次,12,000 g、4°C离心10 min,溶于20 μL无核酸酶水。
验证方法:对比输入库和洗脱库的qPCR Ct值。洗脱库Ct应比输入库低至少1.5个循环,且回收率>70%。达不到就延长洗脱时间到4 h,或换0.5×TBE跑胶降低离子强度。
3. 消减模块:背景吸附甩不掉
现象:消减后回收率看着有80%,但下一轮结合实验的背景孔荧光只比目标孔低20%,非特异吸附没压下去。
原理:链霉亲和素磁珠表面残留结合位点,生物素化文库的游离生物素没封闭干净,库直接吸在珠子上。另一条路是消减孵育时间太短,非特异序列没机会结合。
解决步骤:
① 磁珠封闭:1×PBS + 1% BSA + 0.05% Tween-20,室温滚轴30 min。
② 消减孵育:文库100 nM,磁珠10 mg/mL,总体积200 μL,室温滚轴45 min。别少于30 min。
③ 磁力架收珠,取上清进下一轮。磁珠再用200 μL结合缓冲液洗一次,洗液合并到上清,别丢。
④ 游离生物素封闭:消减前加10 μM游离生物素,室温孵育10 min。
验证方法:做一次“假消减”——不加磁珠,同样孵育45 min,qPCR对比。两者Ct差值<0.5说明磁珠吸附可忽略;差值>1,回去加BSA到2%或换低吸附管。
4. 定量与回收:qPCR偏差掩盖真实回收率
现象:qPCR算回收率120%,测序一看多样性只剩三成。
原理:标准曲线跨度过大、稀释点落在检测限附近,Ct值波动被放大。另外,结构DNA的扩增效率低于线性DNA,qPCR低估输入库,回收率自然虚高。
解决步骤:
① 标准曲线用同一批次的线性化质粒或已知浓度ssDNA,5个点,每个点3复孔。
② 输入库和洗脱库同步稀释到同一Ct区间(Ct 18–24),别一个原液一个千倍稀释。
③ 回收率公式统一用(洗脱库拷贝数/输入库拷贝数)×100%,别拿质量算。
验证方法:同一样品跑三次qPCR,Ct标准差<0.3。标准差大就重新稀释,换新八联管。
5. 缓冲液与温度:结构没折对,富集全白费
现象:预富集后测序,目标结构基序比例没升,反而随机序列占主导。
原理:G四链体需要K⁺稳定,发夹需要Mg²⁺,缓冲液里只有Na⁺时折叠效率掉一半。孵育温度超过45°C也会解链。
解决步骤:
① 结合缓冲液:20 mM Tris-HCl pH 7.4,100 mM KCl,2 mM MgCl₂,0.05% Tween-20。
② 折叠程序:95°C 5 min → 冰浴5 min → 37°C 30 min(G四链体库改25°C 30 min)。
③ 全程孵育温度不超过37°C,磁珠结合在室温滚轴进行。
验证方法:取折叠前后样品跑8%非变性胶,4°C、100 V、40 min。折叠后条带迁移率变慢说明结构形成;条带位置没变,回去查缓冲液离子组成。
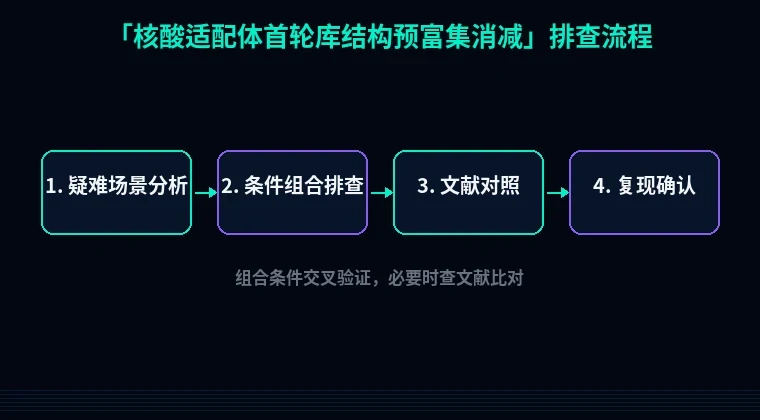
第三步:进阶疑难问题
问题一:消减后库多样性断崖式下跌。测序看unique序列数从10⁶掉到10⁴。大概率是消减孵育超过60 min,加上磁珠用量过大(>20 mg/mL),把低丰度结构序列一起吸走了。把孵育时间压到30 min、磁珠降到5 mg/mL,消减一次就够,别连续消减两轮。
问题二:G四链体库在预富集柱上全截留。硝酸纤维素膜对平行G四链体亲和力高,洗脱不下来。换聚丙烯酰胺凝胶,切目标带后加100 mM KCl洗脱,37°C振荡4 h。还不行就在文库两端加6 nt随机侧翼,降低膜吸附。
问题三:首轮回收率正常,第二轮起背景暴涨。首轮消减只去掉了磁珠结合序列,没做基质消减。第二轮前加一步:目标基质包被96孔板,4°C过夜,封闭后加文库37°C孵育1 h,取上清再进正筛。
避坑总结+实操建议
三条核心结论:
- 文库热变性后必须冰浴骤冷,37°C折叠30 min再上柱,别省这一步。
- 消减磁珠封闭用1% BSA + 0.05% Tween-20,室温30 min,孵育时间控制在30–45 min。
- qPCR回收率用拷贝数算,标准曲线5个点、R²>0.99,别拿质量糊弄。
两条日常好习惯:
- 每轮实验留输入库、洗脱库、消减上清三份样品,−20°C存着,出问题能回溯。
- 新批次磁珠先做一次假消减验证,Ct差值<0.5再正式用。
工具推荐
首轮库设计阶段,引物别拍脑袋。用站内引物设计工具跑一遍文库两端固定区的Tm和二级结构,避免引物二聚体吃掉扩增效率。如果后续要把适配体用于蛋白检测,蛋白可溶性优化工具能帮你预判靶蛋白表达状态,减少首轮筛选的假阴性。做密码子优化的同学也可以顺手用密码子优化工具检查表达框,别让靶蛋白本身拖了SELEX后腿。