来源:分子克隆菌落PCR假阴性裂解(DNA Lab Space 实验教程)| 编译:DNA Lab Space
挑了几十个白斑,PCR板跑完一看——全空。转化平板长得漂亮,克隆数也不少,偏偏菌落PCR一个条带都不给。这种时候最容易怀疑人生:是连接失败?是引物错了?先别急着重新连接。大多数“全军覆没”的假阴性,问题不在克隆本身,而在你把菌送进PCR管的那一步。这篇教程只讲一件事:从挑菌到上机的模板制备环节,怎么一步步揪出裂解的锅,顺带把体系、程序、判读一并理清。
第一步:先花5分钟排除低级错误
这几条占了假阴性的六成以上,出问题先看它们。
1. 菌挑太多:牙签戳一大坨,菌泥把PCR管底糊住。解决:无菌枪头轻触单菌落,肉眼可见薄薄一层即可,绝对不要成块。
2. 没裂解就直接加进PCR mix:菌体完整,Taq根本进不去。解决:先98°C裂解5–10分钟,或直接用裂解液处理。
3. 从甘油管或4°C久放的平板上挑菌:菌体老化、自溶,DNA已经降解。解决:用新鲜划线平板,37°C培养12–16小时的单菌落。
4. 把整块琼脂戳进去了:琼脂里的硫酸多糖是强PCR抑制剂。解决:枪头只碰菌,不碰培养基,挑完在管壁干净处蹭一下。
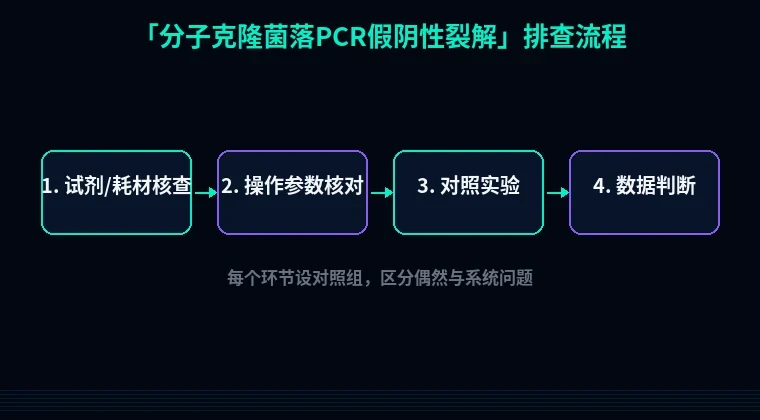
第二步:按流程分维度系统排查
A. 模板制备环节(裂解是重灾区)
1. 裂解时间不够,菌壁没破
现象:所有样品全阴,阳性对照(纯质粒10 pg)有带。
原理:大肠杆菌外膜耐热,95°C 2分钟只能杀死菌,不足以释放足量质粒DNA。
解决:98°C 10分钟;或95°C 5分钟后立即冰浴2分钟。
验证:裂解后取1 μL在显微镜下看,应基本看不到完整杆菌。
2. 裂解后没离心,碎片和基因组全带进去了
现象:目的条带弱,还伴随高分子量拖尾和杂带。
原理:菌体碎片、基因组DNA、蛋白一起进体系,螯合Mg²⁺、封堵酶活性位点。
解决:裂解液12000 rpm离心3分钟,取上清0.5–1 μL做模板。
验证:用上清和沉淀分别做一管,上清应有清晰单一条带。
3. SDS/NaOH裂解法残留抑制
现象:裂解上清稀释10倍后条带反而出来了。
原理:SDS终浓度超过0.01%就明显抑制Taq;NaOH残留让体系pH偏碱,酶活性掉一半。
解决:0.25% SDS + 0.05 M NaOH裂解后,取上清用无菌水稀释5–10倍再上样;或改用纯水煮沸法。
验证:同一模板做1 μL、2 μL、5 μL三个梯度,条带强度随体积下降说明有抑制。
4. 培养基和甘油残留
现象:靠近菌落中心挑的样品全阴,边缘挑的有带。
原理:LB里的酵母提取物、盐,甘油管里的40%甘油,都直接压Taq活性。
解决:挑菌后在无核酸酶水里涮一次,再转入PCR管;别从甘油管直接挑。
验证:把菌接到1 mL LB里37°C摇2小时,取1 μL菌液做PCR,条带恢复即证实。
B. PCR体系环节
5. 模板体积失控
现象:30个样品只成功3个,且成功的都是挑菌少的。
原理:25 μL体系里模板超过2 μL,裂解液成分占比过高。
解决:25 μL体系中模板固定1 μL,裂解液空白补足体积。
验证:设一组只加1 μL无菌水做阴性对照,排除污染。
6. 引物跨度过长或退火不匹配
现象:阳性对照有条带,但弱;目的片段>3 kb。
原理:Taq扩增3 kb以上效率骤降,菌落PCR里更差。
解决:换载体通用引物(跨度过短),延伸时间给到1 kb/min,用长片段mix。
验证:先用纯质粒10 ng做模板跑一次,确认引物本身工作正常。
7. Taq被高保真酶替代
现象:换了Phusion或Q5后全军覆没。
原理:高保真酶对粗模板耐受性差,且延伸速度快,短延伸时间会漏。
解决:菌落PCR老老实实用Taq或Taq mix,验证正确后再用高保真酶扩增。
验证:同一模板两套酶平行做,Taq有带、高保真无带即确诊。
C. 程序与判读环节
8. 预变性时间不足
现象:改了裂解方式但仍全阴。
原理:部分方案把裂解和预变性合并,95°C 3分钟远不够破壁。
解决:预变性单独给95°C 5分钟,或裂解与PCR分开做。
验证:裂解后先跑1%琼脂糖胶看有无基因组条带,确认菌破了。
9. 把真阴性当成假阴性
现象:10个克隆全空,就认定裂解失败。
原理:空载体自连、插入方向反了、片段没连进去,本来就该是阴性。
解决:先提质粒酶切或测序确认至少一个阳性克隆。
验证:用确认阳性的菌液做PCR,能出带即说明方法没问题,是克隆本身的问题。
第三步:进阶疑难
1. 菌落PCR全阴,但提质粒酶切是对的
这是典型假阴性。质粒提取过程把菌裂得彻底、还去了蛋白和盐,而菌落PCR两样都没做。别怀疑克隆,直接改裂解条件:98°C 10分钟 + 上清稀释5倍,重复一遍成功率能到九成以上。
2. 同批克隆,前10个成功、后20个全空
看平板位置。平板在4°C放超过3天、边缘干燥的菌落,菌体已自溶,DNA降解。重新划线,用12–16小时新鲜菌落,别用放了整个周末的板子。
3. 宿主不是DH5α
BL21(DE3)外膜更厚,JM109多糖多、黏度高,XL1-Blue裂解液容易成胶。这三类菌把裂解时间加到98°C 15分钟,或改用0.1% Triton X-100 + 95°C 10分钟。酵母和链霉菌更复杂——得先加裂解酶或玻璃珠破碎,煮沸法对它们无效。
避坑总结与实操建议
三条核心结论:
- 假阴性先怀疑裂解,别急着重新连接。菌没破、抑制物没去,再好的克隆也扩不出来。
- 模板宁少勿多。25 μL体系1 μL上清,比5 μL菌泥成功率高得多。
- 阳性对照必须每批都做。纯质粒10 pg一管,它出带而样品不出,问题就在模板制备。
两个日常好习惯:
1. 挑菌用枪头不用牙签,挑完在管壁蹭掉多余菌体,肉眼看不见成块为准。
2. 每块转化平板挑8–12个克隆就够,剩余平板封膜4°C保存,一周内用完,过期重划。
把工具用在前头
裂解再优化,也救不回设计有问题的引物。菌落PCR前先确认引物跨度和Tm:站内的引物设计工具可以一次比对多对候选,直接标出二聚体和发夹结构。要做表达,顺便用密码子优化工具把序列调成宿主偏好,再上蛋白可溶性优化评估标签和折叠风险——克隆阶段省下的时间,别浪费在下游重做上。需要模拟连接和酶切位点,站内载体构建工具也能先把图谱画清楚,挑克隆时心里有数。