来源:核酸电泳DNA降解甲醛凝胶配制(DNA Lab Space 实验教程)| 编译:DNA Lab Space
提完的DNA一跑胶,整条泳道拉出一条长弥散带,看着像降解,重提一遍还这样;配RNA用的甲醛变性胶,胶一凝就发白,上样后28S/18S糊成一片,连Marker都歪歪扭扭。这两个问题看着不相干,其实都落在同一个核心问题上:核酸被破坏,或者胶根本没有配好。下面以实际操作为主线拆成9步,从新手最容易出错的基础错误,一路查到甲醛变性胶的细节,每一步都说明怎么判断→怎么验证→怎么解决。
第一步:快速排查低级错误(先花5分钟,能排掉一半问题)
这四条错误最容易犯,而且不写在任何Protocol里。
1. 水不是新开的。现象:连空白泳道都出现弥散信号。解决:换成新开封的灭菌水或DEPC水(0.1% DEPC,37°C处理过夜,121°C灭活20分钟)。
2. 枪头和离心管反复使用。现象:同一批样品每次跑胶结果都不一样。解决:用灭菌的一次性枪头,离心管高压灭菌后烘干。
3. TAE缓冲液用第4次。现象:小片段跑得快、条带发虚、胶发热。解决:1×TAE现配现用,电泳槽里的旧液直接倒掉,别舍不得。
4. 上样前用涡旋振荡器混匀。现象:条带比预期粗、前沿发虚。解决:用手指轻弹管壁,短暂离心(2000 rpm,10秒)即可,基因组DNA千万别涡旋。
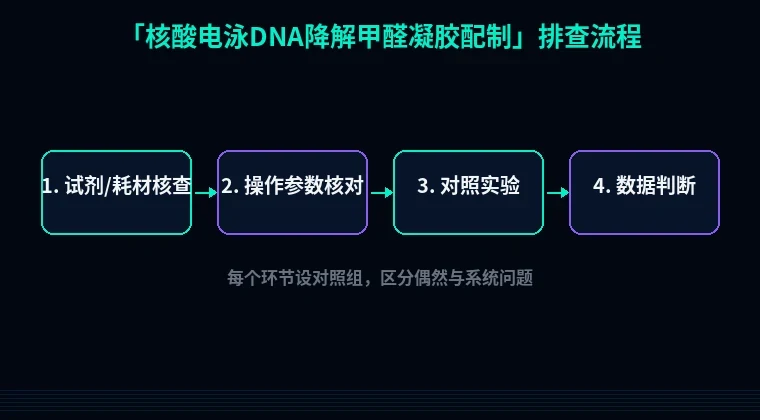
第二步:分维度系统排查(按流程走,别跳步)
A. 样品处理环节
1. 外源DNase污染
现象:所有样品泳道齐刷刷弥散,加样孔附近还有亮团。原理:皮肤、唾液、旧枪头里有DNase,只要Mg²⁺在,它就会不断降解DNA。解决:全程戴手套,操作台用75%乙醇擦拭,样品加EDTA至终浓度10 mM抑制酶活。验证:拿已知浓度的λDNA 100 ng在同一套耗材里37°C孵育30分钟,再跑胶,看它是否也弥散。
2. 反复冻融
现象:第一次跑胶正常,第二次条带明显变短。原理:冰晶反复切割长链DNA,基因组DNA尤其容易受影响。解决:样品按单次用量分装(每管20 μL),-20°C保存,拿起来就用,不重复冻融。验证:同一份样品取新冻融管和原管做对比。
3. 抽提残留
现象:加样孔发亮、条带整体下移、点样孔周围有拖尾。原理:残留的酚、乙醇、SDS、高盐会改变局部电泳行为。解决:酚抽提后氯仿抽提两次,乙醇沉淀时用70%乙醇洗两次,晾干5分钟,用20 μL水溶解。验证:取2 μL在NanoDrop上看A260/280,低于1.7或高于2.0都要重新处理。
B. 水与缓冲液
4. 缓冲液pH偏碱、EDTA失效
现象:室温放置一晚后跑胶,条带明显变“糊”。原理:pH>8.5时DNA容易脱嘌呤,EDTA不足则残留的Mg²⁺会激活核酸酶。解决:1×TAE或1×TBE调pH至8.0,EDTA终浓度1 mM,配好4°C存放不超过一周。验证:用pH试纸直接测电泳槽里的液体。
C. 甲醛变性胶配制(问题最集中的一段)
5. 甲醛开封太久
现象:胶液发黄、胶凝固后发白、RNA跑出来28S/18S分不开。原理:37%甲醛放久了被氧化成甲酸,浓度下降、pH也降。解决:选用甲醇稳定的AR级37%甲醛,开封超过3个月直接换新;凝胶中甲醛终浓度2.2 M,相当于每10 mL胶液加0.63 mL 37%甲醛。验证:配好胶液后测pH,应落在7.0左右。
6. 加甲醛的温度和顺序错了
现象:倒胶时闻到刺鼻味,胶一倒进模具就开始凝固,或者凝出来像果冻一样软。原理:甲醛在70°C以上挥发极快,也会让琼脂糖提前交联。解决:1.2 g琼脂糖加72 mL水,微波炉中火煮至完全澄清,降温到60-65°C(手摸瓶壁烫但不缩手),再加10 mL 10×MOPS、18 mL 37%甲醛,轻轻摇匀后倒胶,室温凝固30分钟。验证:配好的胶液温度计测一下,超过70°C就再等两分钟。
7. 电泳槽没做RNase-free处理
现象:只有RNA样品降解,DNA样品正常。原理:旧槽壁和梳子上的RNase极难灭活。解决:槽体、梳子、制胶板用0.1% DEPC水浸泡10分钟,晾干后紫外照30分钟;1×MOPS缓冲液现配现用(0.02 M MOPS、5 mM乙酸钠、1 mM EDTA,pH 7.0)。验证:跑一个空白泳道,没有弥散信号才算合格。
D. 电泳条件
8. 电压过高
现象:条带前沿发虚,大片段尤其明显。原理:电压超过5 V/cm产热明显,胶内部温差导致条带变形。解决:普通琼脂糖胶按5 V/cm计算(10 cm胶槽用50 V),甲醛胶更保守,100 V跑60分钟封顶。验证:跑完后摸一下胶槽,温热可以接受,烫手就是电压太高了。
9. 上样量过载
现象:条带很亮但边缘毛糙,相邻泳道互相污染。原理:样品孔容量有限,超量后DNA溢出孔外。解决:常规胶孔上样不超过20 μL、DNA总量不超过500 ng;甲醛胶每孔RNA不超过10 μg。
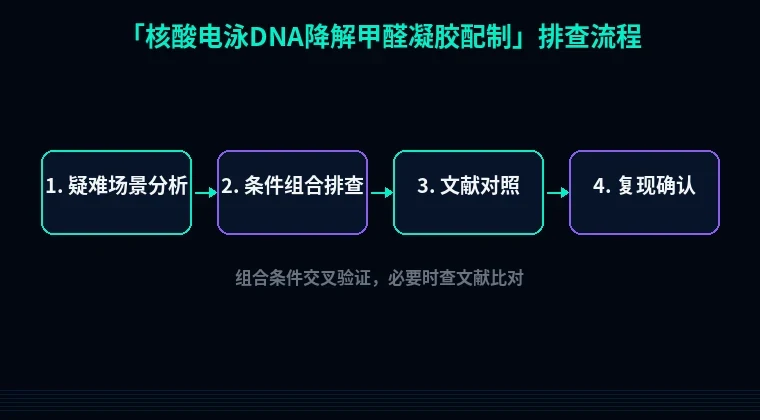
第三步:进阶疑难问题
1. 甲醛胶“发白不凝”,但配方和温度都对。 大概率是甲醛加进去后摇得太猛起了气泡,气泡在凝固过程中形成白斑。倒胶前静置2分钟消泡,或者用枪头把气泡推到边缘。
2. 只有某一个样品降解,其他都好。 别怀疑水和胶了,问题在样品本身。多半是抽提时用了涡旋、或者该样品冻融了四五次。单独重提这一管,用宽口枪头(剪掉尖端2 mm)缓慢吹打。
3. 大片段DNA(>20 kb)一进胶就拖尾。 这不一定是降解。常规琼脂糖胶在高压下对长链DNA有剪切,把电压降到30 V、延长到3小时,拖尾通常会收窄成清晰条带。还拖就说明是真降解了。
避坑总结 + 实操建议
三条核心结论:
- 先分清水的问题还是样品的问题——跑一个空白泳道加一个λDNA对照,10分钟就能判断区分。
- 甲醛胶的成败在“温度 + 甲醛新鲜度”两点——60-65°C加甲醛,开封超3个月就换新,这两条守住,基本不会凝成白胶。
- 降解多半是自己操作引入的——涡旋、反复冻融、旧枪头,这三样占了大半。
两个日常习惯:配胶前把所有耗材一次性摆好,别中途去翻柜子;每次跑胶记录电压、时间、缓冲液批次号,出问题能倒查。
配胶之前,先把序列和体系确认好
胶跑不好只是最后一环。如果你的模板本身就设计得别扭——比如GC含量异常导致PCR产物弥散、或者要表达的序列里藏着稀有密码子拖慢翻译,不如在实验开始前就把这些问题解决。
站内的引物设计工具可以直接给出Tm、二聚体和发夹结构的评估,避免引物自配对造成的非特异条带;做原核表达前用密码子优化工具把序列按宿主偏好重排,能明显减少截短产物;蛋白老是跑进包涵体,就用蛋白可溶性优化模块调整标签和表达条件。工具都在站内,配胶之前先花十分钟把上游确认好,比反复重提样品省事得多。