来源:色谱柱柱压升高CIP清洗方案(DNA Lab Space 实验教程)| 编译:DNA Lab Space
柱压报警、背压飙升、泵频繁停跳——这大概是纯化岗位最不想见到的画面。更让人抓狂的是,CIP做了一遍又一遍,压力纹丝不动,甚至越洗越高。问题到底出在流动相、样品,还是柱床本身?这篇教程按“快速排错→分维度系统排查→进阶疑难”三层展开,把每一步的现象、原理、动作和验证都写清楚,照着做就能定位到具体环节,再决定该反冲、该换件还是该上CIP。
第一步:先别急着上CIP,这几个低级错误最容易中招
柱压升高时直接开CIP,是新手最常见的操作。大概率白忙一场。先花10分钟把这几个基础项过一遍。
1. 流动相和样品没过0.22 μm膜。缓冲盐结晶、样品颗粒直接灌进柱头,柱压当然往上走。解决:所有水相、有机相用0.22 μm滤膜过滤,样品进样前12000 × g离心5分钟或过0.22 μm针头滤器。
2. 系统管路或预柱堵了,却把账算在色谱柱头上。解决:断开色谱柱,用死堵头封住出口,以1.0 mL/min冲纯水,系统压力应低于0.3 MPa;超了就是管路、在线过滤器或预柱的问题,先换预柱芯。
3. 柱温没平衡、流速按错柱径换算。4.6 × 250 mm分析柱常用1.0 mL/min,换到10 × 250 mm制备柱还按1.0 mL/min跑,压力自然对不上。解决:确认柱温25 °C平衡至少30分钟,流速按柱截面积比例换算(内径比平方关系)。
4. PEEK接头拧过头或密封圈老化。接头拧太紧会把柱入口筛板顶变形。解决:手拧到刚好不漏液,再回1/8圈;密封圈发白、发硬就换。
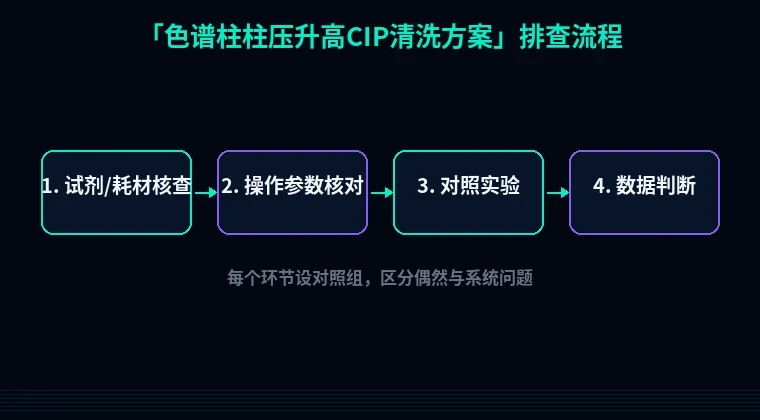
第二步:分维度系统排查(核心)
按流动相→系统→柱入口→柱床的顺序走,别跳步。每一步都给出“怎么判断→怎么验证→怎么解决”的动作链。
模块A:流动相与样品端
1. 缓冲盐析出。现象:柱压缓慢爬升,方法里水相比例高时更明显,压力曲线呈斜坡状。原理:磷酸盐在有机相比例超过40%时溶解度骤降,盐晶卡在筛板和柱头。解决步骤:先用水以0.5 mL/min冲5个柱体积(CV),再用0.1% TFA水溶液冲5 CV,最后用20%乙腈冲5 CV;温度保持25 °C,别用冷水冲盐。验证方法:压力回落到基线±10%以内,且连续冲3 CV不再上升。
2. 样品蛋白残留与变性沉淀。现象:连续进样十几针后压力台阶式上升,停泵过夜也不回落。原理:蛋白在柱头疏水界面吸附后变性,形成致密滤饼。解决步骤:0.1% TFA水冲5 CV,换60%异丙醇以0.3 mL/min冲10 CV,再用纯水冲5 CV回平衡。验证方法:冲完后进一针标准品,看柱效(理论塔板数)是否恢复至初始值的85%以上。
3. 微生物滋生。现象:柱子放置两三周后压力升高,流出液轻微浑浊或有异味。原理:缓冲液中的微生物在柱床内形成生物膜。解决步骤:0.5 M NaOH以0.2 mL/min冲10 CV,室温静置60分钟,再用纯水冲至流出液pH低于8.0。验证方法:流出液涂平板,37 °C培养24小时无 colonies;压力回落。
模块B:系统与管路端
4. 在线过滤器或预柱堵塞。现象:断开色谱柱后系统压力仍高于0.3 MPa。原理:0.5 μm在线滤芯截留颗粒后压差增大。解决步骤:拆下滤芯超声清洗10分钟,或直接更换;预柱芯每50针或压力升高0.5 MPa时更换。验证方法:装回色谱柱前单独测系统压力,应低于0.3 MPa。
5. 管路内壁结晶。现象:系统压力高、柱压正常,拆下柱子后管路出口有白色粉末。原理:高盐缓冲液在停机时于接头死角析晶。解决步骤:拆下管路,用注射器推纯水10 mL冲洗,再用20%乙醇冲洗。验证方法:冲洗后系统压力下降至基线。
模块C:柱入口端
6. 入口筛板堵塞。现象:柱压高,反冲(若柱允许)后压力可短暂下降但很快回升。原理:筛板孔径被颗粒覆盖,流通面积减小。解决步骤:确认柱子允许反冲后,以0.2 mL/min纯水反冲5 CV;仍不降则拆下入口筛板,甲醇超声15分钟,晾干装回。验证方法:反冲前后记录压力,下降幅度应大于30%。
7. 柱头塌陷或沟流。现象:压力升高同时峰形拖尾、分叉,保留时间漂移。原理:柱头填料被冲空,样品在死体积内扩散。解决步骤:打开柱入口,挖出柱头1—2 mm污染填料,用同型号填料匀浆补平,压实后以0.1 mL/min纯水过夜平衡。验证方法:进标准品测对称因子,应在0.9—1.2之间。
模块D:柱床内部
8. 强疏水污染物深度吸附。现象:常规CIP后压力仍高于初始值20%以上。原理:脂质、疏水蛋白嵌入固定相孔隙,水和乙腈冲不出来。解决步骤:依次用100%异丙醇冲10 CV、100% DMSO冲10 CV、100%异丙醇冲5 CV、纯水冲5 CV,全程0.2 mL/min、25 °C。验证方法:每换一种溶剂记录压力,正常应在DMSO段出现明显压力下降。
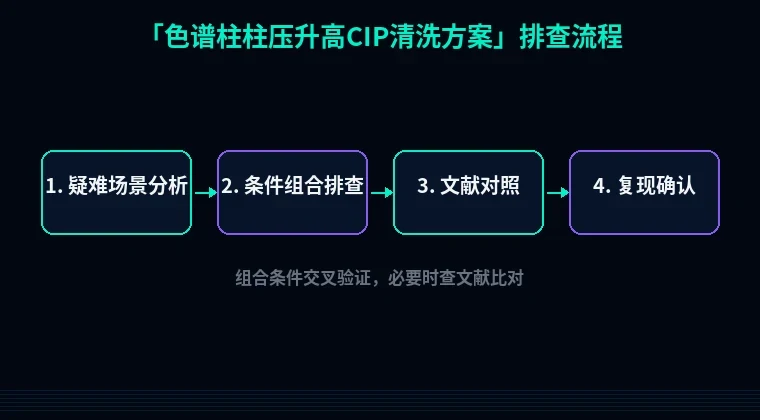
第三步:进阶疑难问题
情况一:反相柱CIP后压力不降反升。别慌,先看溶剂顺序。高浓度有机相直接切回高比例水相,盐在柱内瞬间析出,压力当然飙升。解决:有机相→水相之间必须经过20%乙腈过渡,每个过渡冲3 CV。
情况二:Protein A亲和柱的CIP有讲究。0.5 M NaOH是标配,但接触时间超过30分钟配基脱落明显,结合载量会掉。建议:0.1 M NaOH + 0.5 M NaCl,接触15分钟,流速0.1 mL/min。验证载量:CIP前后各测一次动态结合载量(DBC),下降超过10%就要考虑换柱。
情况三:压力正常但柱效崩了。这时候别再洗了。大概率是柱床结构损伤,比如反冲压力过高或频繁拆装导致填料分层。直接做柱效测试:理论塔板数低于初始值50%,换柱比修柱划算。
避坑总结+实操建议
三条核心结论:
1. 柱压升高先断系统、再断柱子、最后断柱头。断开柱子测系统压力,是区分“系统堵”和“柱堵”最快的一步。
2. CIP不是万能钥匙。盐析和颗粒污染用低流速水冲即可,盲目上0.5 M NaOH反而可能损伤配基。
3. 反冲和拆筛板前先查柱说明书。不是所有柱子都允许反冲,高压力反冲会把柱床冲散。
两条日常好习惯:
- 每根柱子建一张“压力台账”,记录初始压力、每次CIP前后压力、柱效和载量。压力超过初始值1.5倍就启动排查,别等报警。
- 缓冲液现配现用,含盐流动相在柱内停留不要过夜。停机前用纯水冲5 CV,再用20%乙醇封柱。
工具引导
排查完柱子,下一步往往要回到方法本身——流动相配方、样品前处理条件、甚至表达载体的序列设计。如果你正在优化蛋白样品的可溶性以减少柱头沉淀,可以用站内的蛋白可溶性优化工具调整标签和表达条件;需要重新设计表达引物时,引物设计工具能直接给出Tm和二级结构评分;做全基因合成或异源表达,密码子优化工具可以按宿主偏好调整序列,从源头降低包涵体比例。柱子洗干净只是第一步,样品端少惹麻烦,柱压才真能稳住。