来源:蛋白去折叠检测染料结合变性剂(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做染料结合法测蛋白去折叠,最让人难受的不是没结果,而是“有数但不像曲线”。ANS 或 SYPRO Orange 加下去,荧光值一路缓慢上升;曲线半高不多不少,过渡区只有两三个点;复孔之间差 30%。你以为是蛋白不稳定,其实九成问题出在体系配比和操作细节上。这篇教程按“快速排错—分模块系统排查—进阶疑难”三层,覆盖从蛋白定量、染料浓度、变性剂梯度到读板参数和曲线拟合的全流程,照着做,大多数“测不出来”或“信号没反应”的问题能在半天内定位。
第一步:先快速检查低级错误(3分钟能解决一半)
别急着写拟合方程,先检查这四件事。
1. 染料浓度算错一个数量级。现象是全板荧光值只有本底的一两百,加油也压不动。解决:10 mM ANS 母液按 1:500 稀释到终浓度 20 µM,现配现用,避光。
2. 变性剂母液没调 pH。6 M GdmCl 直接用水配,pH 常在 4.5 左右,稀释后会把你的 HEPES 体系拖到 6.0 以下。解决:变性剂母液用同一种缓冲液配,终体系定容后再测一次 pH。
3. 读板波长设错或没设空白孔。ANS 用 ex 350 nm / em 480 nm,SYPRO Orange 用 ex 465 nm / em 590 nm。先扫一次全波长,确认峰位再定参数。
4. 蛋白浓度靠估。用理论消光系数和 A280 算,工作浓度 1–5 µM,低于 0.5 µM 基本看不出跃迁。
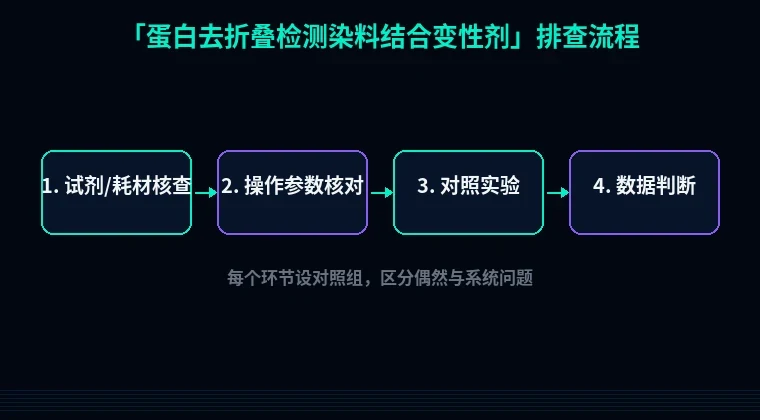
第二步:分维度系统排查(按流程走,别跳步)
A. 蛋白与缓冲体系
1. 蛋白聚集体抢走了染料
现象:所有孔的荧光整体偏高,而且随时间持续上涨,孔底有细微絮状物。原理很直接:ANS 结合的是疏水面,聚集体表面全是疏水面,它把染料吸走了,真正的折叠-去折叠跃迁就被淹没。解决:上样前 4°C、12000 g 离心 10 min 取上清;缓冲液加 150 mM NaCl 抑制非特异吸附;蛋白浓度别超过 5 µM。验证:单开一组“只有蛋白、不加染料”的孔,散射信号如果随变性剂单调变化,说明颗粒物在干扰。
2. 缓冲液组分与染料冲突
现象:空白孔(无蛋白)荧光就有几千,比样品还亮。含 SDS、高浓度 Triton、>5 mM DTT 或 β-巯基乙醇的体系最容易出现。解决:换 20 mM HEPES pH 7.4 + 150 mM NaCl,DTT 压到 1 mM 以内,去垢剂能不加就不加。验证:空白孔荧光应低于折叠态样品信号的 10%。
3. pH 漂移
现象:曲线起点忽高忽低,同一样品隔天重现性差。6 M GdmCl 黏度大、缓冲能力弱,配梯度时容易把 pH 顶上去。解决:所有变性剂稀释液用同一缓冲液配,配完抽检 3 个点的 pH,偏差控制在 0.1 以内。
B. 染料本身
4. 染料与蛋白的摩尔比失衡
现象:曲线没有明显的 S 形,要么全程高背景,要么折叠态和去折叠态几乎等高。原理:染料太少,饱和不了暴露的疏水面;太多,游离染料的本底把变化盖住。解决:ANS 终浓度 20–50 µM 对 2 µM 蛋白,即 10–25:1;SYPRO Orange 用 2–5× 终浓度。验证:做一次染料滴定,分别测 0、10、25、50、100 µM 染料下折叠态与 6 M GdmCl 态的差值,取差值最大的那个比例。
5. 母液老化
现象:信号一天比一天低,同样的样品上周还行这周就不行。ANS 水溶液见光易聚,反复冻融也会掉。解决:10 mM 母液分装,−20°C 避光保存,水溶液 4°C 不超过两周。验证:新配一批做平行比对,差值超过 20% 就换。
6. 内滤效应与变性剂引起的淬灭
现象:高浓度 GdmCl 孔的荧光不升反降,曲线尾部“掉下去”。高浓度变性剂在 350 nm 附近有吸收,加上高折射率,会吃掉激发光和发射光。解决:每孔体积压到 100 µL,或用 0.1 cm 光程微量比色皿;发射狭缝设 5 nm。验证:只加染料不加蛋白的孔,如果荧光随 GdmCl 浓度单调下降,就是内滤;做一次空白扣除。
C. 变性剂梯度与平衡
7. 浓度梯度配不准
现象:Cm 值重复性差,两次之间差 0.3 M。8 M 尿素、6 M GdmCl 母液配不准是常见问题,尿素溶解吸热、体积不准。解决:用称重法配母液,尿素现配现用,溶解温度不超过 30°C;每批母液用折射率核对一次。验证:取 3 个中间浓度点用紫外或折射率复测。
8. 平衡时间不够、温度不稳
现象:同一浓度复孔差 30% 以上,或者曲线随读板顺序漂移。去折叠在低浓度变性剂下很慢,有的蛋白要 2 h 才平衡。解决:25°C 静置