来源:蛋白表达诱导温度IPTG梯度(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做诱导表达的人大概都经历过这种时刻:质粒转进去了,菌也长了,IPTG也加了,收菌跑完SDS-PAGE,目标位置干干净净。或者反过来,条带浓得刺眼,一超声全在沉淀里,上清一点没有。别急着换载体,也别急着怪菌株。温度梯度、IPTG浓度、诱导时机、通气、检测上样量,任何一环掉链子都会给你同样的“空白胶”。下面按实验流程拆成三步,从最蠢的低级错误到冷门疑难,一步一步排。
第一步:先花20分钟排掉低级错误
新手踩的坑,八成是这几个。
1. 菌株和质粒不配套。 pET系列必须用带DE3溶原的菌株(BL21(DE3)、Rosetta(DE3)),普通BL21没有T7 RNA聚合酶,加再多IPTG也不转录。解决:翻出菌株标签,或者换一支BL21(DE3)重新转化。
2. 诱导时OD₆₀₀已经过了1.2。 37°C过夜种子直接1:100接种,等想起来加IPTG时针已经长到稳定期,代谢活性早掉了。解决:接种后2.5–3 h测一次OD₆₀₀,0.4–0.6之间立刻诱导。
3. 抗生素漏加或浓度不对。 Amp终浓度100 μg/mL、Kan 50 μg/mL,Amp平板超过2周要重配,否则质粒在扩增过程中丢一大片。解决:现配现用,母液1000×分装冻存。
4. IPTG母液反复冻融。 1 M母液0.22 μm过滤后−20°C分装,冻融超过3次浓度就不可信。解决:按每次用量分成50 μL小管。
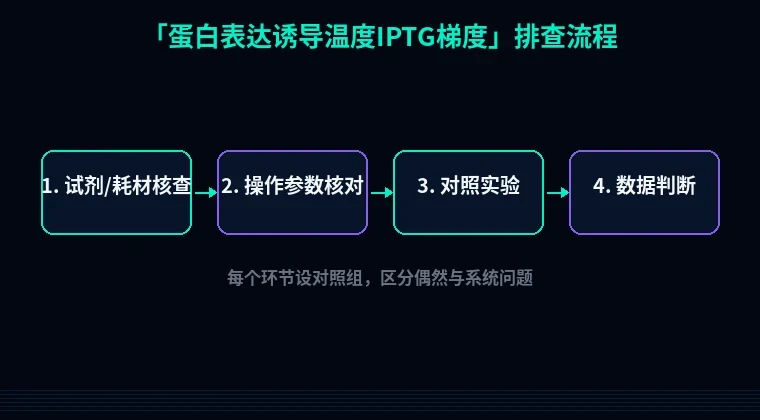
第二步:按流程分维度系统排查
1. 诱导时机:菌太老,启动子“点不着”
现象:未诱导对照和诱导组跑胶几乎一样,目标带占比低于1%。
原理:OD₆₀₀超过1.0后,培养基里葡萄糖耗尽、pH掉到6.0以下,菌群进入稳定期,RNA聚合酶活性下降,T7启动子再强也拉不动转录。
解决:过夜种子1:100接入新鲜LB,37°C 220 rpm摇到OD₆₀₀ 0.5,立刻加IPTG。大瓶培养按装液量1/5控制,别贪心灌满。
验证:诱导前留1 mL样品(0 h),和诱导后4 h样品一起跑胶,同体积等OD上样。
2. IPTG浓度:不是越浓越好,1 mM往往把自己坑了
现象:0.5–1 mM组目标带很粗,但超声后沉淀里全是它,上清几乎没有。
原理:T7启动子过强,IPTG饱和后转录速率超过折叠能力,新生肽链直接堆成包涵体;高浓度IPTG本身也有一定毒性。
解决:做0.05、0.1、0.25、0.5、1.0 mM五个梯度,每个梯度留一份。16°C诱导时0.1–0.25 mM足够,37°C可保留0.5 mM。
验证:各浓度点培养到相同OD₆₀₀,取等效菌量(比如OD×体积=1)离心,上清与沉淀分开跑胶,看目标带分布。
3. 诱导温度:37°C出量,16°C出可溶性蛋白
现象:37°C诱导4 h,条带浓度高但可溶性比例只有10–20%;16°C诱导16 h,总产量降了但上清占比能到60%以上。
原理:低温减慢翻译延伸速率,给新生肽链留出折叠窗口,同时降低宿主蛋白酶活性,减少目标蛋白降解。
解决:常规走两套——37°C、0.5 mM IPTG、4 h作为“产量组”;16°C、0.1 mM IPTG、16–20 h作为“可溶组”。16°C时150–250 rpm不能停,装液量压到1/5,否则溶氧不够。
验证:超声破碎(200 W,工作2 s间歇3 s,共5 min,冰浴),12000 rpm 4°C离心15 min,上清和沉淀分别制样。
4. 培养基与通气:pH一崩,前面的优化全白做
现象:诱导4 h后菌液发臭、pH试纸测到5.5,目标带反而比2 h时淡。
原理:LB里葡萄糖耗尽后菌转向产乙酸,pH下降会抑制启动子活性,也会激活蛋白酶。
解决:换TB或2×YT,加50 mM磷酸钾缓冲液(pH 7.0);装液量不超过瓶体积1/5,250 rpm保证通气。
验证:诱导前后各测一次pH,用精密pH试纸就够,低于6.5就换配方。
5. 检测环节:不是没表达,是你上样太少
现象:考马斯染色整条泳道一片糊,看不出特异性条带。
原理:目标蛋白占总蛋白1%时,10 μL菌液直接上样根本看不见。
解决:取1 mL菌液,12000 rpm离心1 min,弃上清,用100 μL 1×SDS上样缓冲液重悬,沸水浴10 min,上样10–15 μL;同时上一管未诱导对照。
验证:染色用考马斯亮蓝R-250,脱色后先看对照泳道有没有差异带,再判断是否表达。
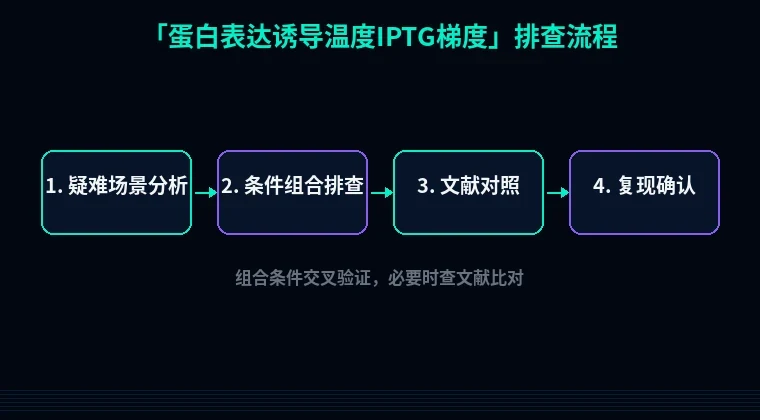
第三步:进阶疑难,梯度扫完还没解决的看这里
情况一:质粒还在,就是不表达。 先提质粒做双酶切,确认插入片段没丢;再检查DE3溶原是否完整,用pET空载做一次平行转化诱导,空载能出强带说明宿主没问题。如果目标基因5'端有强二级结构,把起始密码子后前10个碱基做同义突变,或者直接换pCold系列,15°C冷休克启动,诱导方式完全不同。
情况二:低温低IPTG还是全沉淀。 试试在培养基里加0.5 M山梨醇+2.5 mM甜菜碱做渗透压保护,或者与GroEL/ES、DnaK/J分子伴侣共表达。标签也有影响:N端His₆后面紧跟疏水序列容易聚,换成GST或SUMO融合,切割后再看可溶性。
情况三:摇瓶好,一放大就崩。 大体积溶氧传质跟不上,诱导时机要看OD而不是看时间。补料分批时把IPTG在OD₆₀₀ 0.6时一次性加入,之后每2 h测一次溶氧,掉到30%以下就提转速或通气。
避坑总结 + 日常习惯
三条核心结论:
- 温度决定可溶性,浓度决定负荷,两个变量必须分开扫,别一次动两个。
- 所有判断都要有“未诱导对照+上清/沉淀分组”,只跑全菌液等于没做。
- 检测灵敏度先过关:看不到带时,先加大上样量再怀疑表达。
两个好习惯:
- 每次诱导前留1 mL 0 h样品,−20°C存着,出问题随时回溯。
- 实验记录写清OD₆₀₀、IPTG批号、摇床实际温度(放个温度计校准),下次复现不用猜。
序列层面的问题,靠手改很慢。5'端二级结构、稀有密码子、GC含量这些因素,用站内的密码子优化工具先跑一遍,把CAI调到0.8以上再合成;构建表达载体时用引物设计检查读框和酶切位点;可溶性实在上不去,用蛋白可溶性优化模块看预测的聚集倾向,优先改那些高疏水窗口。工具不能替你做实验,但能帮你少做几轮无用梯度。