来源:杆状病毒表达量低启动子替换(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做杆状病毒表达,最难受的不是没条带,是条带又淡又小。WB 上 72 h 只有一条灰印,对照却浓得发黑。你会怀疑转染、怀疑细胞、怀疑抗体,折腾两周才发现问题出在启动子。本文按“低级错误→流程拆解→疑难杂症”三层走,重点讲清什么时候该换启动子、换成哪个、怎么验证换对了,Sf9 和 High Five 两套体系都给具体参数。
第一步:快速排查低级错误
新手最容易犯的错,往往和启动子关系不大,先在 30 分钟内排掉这几条。
1. 根本没确认目的基因在杆粒里。 转座之后不做菌落 PCR,直接拿去转染——大概率是空杆粒。挑白斑,用 M13 正反向引物做 PCR,产物大小=目的基因+约 2400 bp,跑 1% 琼脂糖确认。
2. MOI 拍脑袋定。 病毒上清没测滴度就按 1:100 稀释感染,实际 MOI 可能只有 0.01。用 qPCR 或空斑法测滴度,常规感染 MOI 取 1–5,毒性蛋白降到 0.1–0.5。
3. 收样时间按经验抄。 用 polh 启动子的蛋白 24 h 就去收,当然看不到。极晚期启动子至少等到 48–72 h,分泌蛋白延到 72–96 h 再收上清。
4. 细胞代次太高、密度太满。 Sf9 传过 30 代,表达量掉一半是常事;感染时细胞密度 2×10⁶/mL、活率 >95% 才合格。换一管低代次冻存细胞重新复苏,往往直接解决问题。
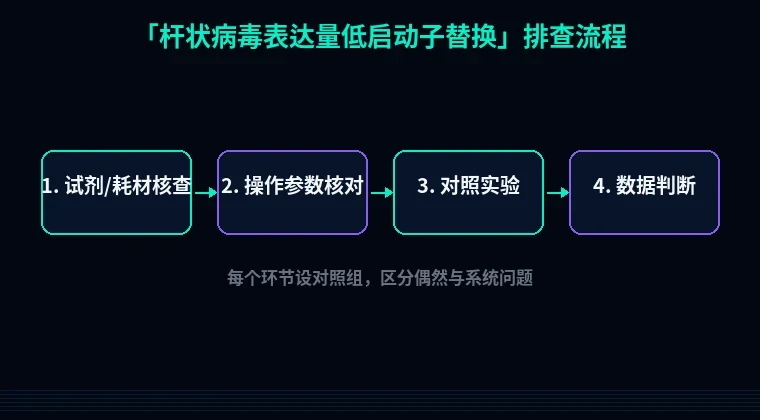
第二步:分维度系统排查
第一步排除后仍是低表达,就按“载体—杆粒—病毒—感染—检测”五个模块顺序排查。别跳步,跳步等于重做。
模块 A:启动子与表达元件的匹配度
1. 启动子选型选错了,换错比不换更糟。
现象:目的蛋白是分泌蛋白或膜蛋白,用 polh 表达,上清里几乎测不到,细胞内却有大量不可溶聚集。
原理:polh 和 p10 都是极晚期启动子,转录高峰在感染后 18–72 h,此时细胞的分泌途径和糖基化机器已被病毒关闭。需要翻译后修饰的蛋白来不及加工。
解决步骤:分泌蛋白首选 gp64 早期启动子或 p10,把收样点上清时间定在 48–72 h;胞内可溶蛋白才用 polh。构建时保留 polh 5'UTR 到 ATG 前约 50 nt,别在克隆时删掉。
验证方法:同一基因做 polh 与 p10 两个版本平行感染 6 孔板,Sf9 2×10⁶/孔,MOI=2,48 h 和 72 h 各收一次,Western 比对。
2. 双启动子构建时,两个基因挤在一个方向。
现象:共表达伴侣蛋白时,目标蛋白反而更低。
原理:两个极晚期启动子串联会产生转录干扰,后一个启动子的转录本被截断。
解决步骤:改成 polh+p10 双向排列,或一个基因用 p10、另一个用 p6.9,两者间隔 >200 bp。
验证方法:RT-qPCR 分别定量两个转录本,比值偏离 1:1 超过 5 倍说明存在干扰。
3. 启动子区域在 PCR 或酶切中丢了。
现象:换启动子后表达反而下降,测序发现上游调控区缺失。
原理:polh 启动子上游约 200 bp 的 TAAG 重复序列是转录增强元件,少了它活性掉 60% 以上。
解决步骤:重设计引物,上游引物退到启动子上游 250 bp 之外,用高保真酶扩增,酶切位点加保护碱基。
验证方法:Sanger 测序覆盖启动子全长,比对 GenBank 中 AcMNPV polh 位点序列。
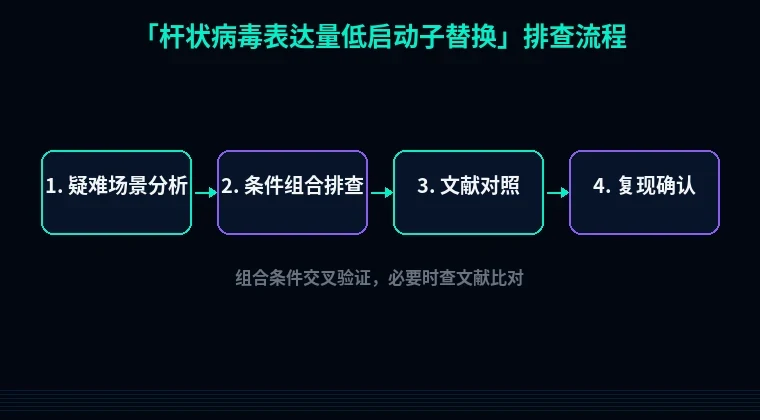
模块 B:杆粒与转座
4. 转座效率低,拿到的是混合克隆。
现象:蓝白斑筛选出的白斑 PCR 条带很弱或无带。
原理:Tn7 转座需要 helper 质粒,DH10Bac 感受态效率不够时,假阳性白斑增多。
解决步骤:热击后 37 °C 摇 4 h 再加抗生素三抗平板(卡那 50 µg/mL、庆大 7 µg/mL、四环 10 µg/mL、X-gal 100 µg/mL、IPTG 40 µg/mL),48 h 挑斑;提质粒 1–2 µg 用于转染。
验证方法:M13 引物 PCR,同时跑空载对照。
模块 C:病毒扩增与传代
5. 病毒传到 P4 以上,缺陷干扰颗粒占了上风。
现象:同一批病毒,前面几次表达正常,越传越弱。
原理:连续传代累积缺陷干扰颗粒,竞争性抑制完整病毒复制。
解决步骤:从 P1 重新扩增,P2 作工作液,用一次扩一次,不要反复冻融超过 3 次;P3 之后弃用。
验证方法:测滴度,P2 应 ≥1×10⁸ pfu/mL;低于 1×10⁷ 直接重做。
模块 D:感染条件
6. 细胞密度和培养基不匹配。
现象:细胞长得漂亮,感染后 24 h 就大量脱落,蛋白量低。
原理:Sf9 在 Sf-900 III 无血清培养基中对病毒敏感性高,但密度超过 3×10⁶/mL 时比生产率骤降。
解决步骤:感染当天稀释到 2×10⁶/mL,MOI=1,27 °C、120 rpm 摇瓶;High Five 用 Express Five SFM,密度降到 1.5×10⁶/mL。
验证方法:感染后 24 h 计数活率,低于 85% 说明密度或 MOI 过高。
模块 E:检测环节
7. 抗体或标签选错,把好结果当成失败。
现象:SDS-PAGE 有目的大小的带,WB 却空白。
原理:His 标签被折叠包埋,或抗体识别表位在 Sf9 中被修饰。
解决步骤:换抗 His 的多克隆抗体,或做 GST 融合版本;上样前 95 °C 变性 10 min。
验证方法:同一批样品跑两张胶,一张考马斯亮蓝,一张 WB,交叉比对。
第三步:进阶疑难问题
换了两三个启动子还是起不来?
别再换启动子了,大概率是整合位点问题。Bac-to-Bac 系统的转座位点相对固定,但杆粒大小超过 135 kb 时转座子易丢失。重挑一株独立白斑,换一批 DH10Bac 重做转座,同时把目的基因换成 eGFP 做阳性对照——对照亮、目的基因暗,问题在基因本身(密码子、毒性、二级结构),不在启动子。
蛋白有毒性,强启动子直接把细胞按下去了。
polh 驱动的极晚期过表达会让细胞在 48 h 前就停止合成自身蛋白。换 p6.9 弱启动子,MOI 降到 0.1,收样延到 96 h;或者用 gp64 早期启动子让表达提前到 12–24 h 完成,避开细胞崩解期。
分泌蛋白卡在内质网。
换信号肽比换启动子更有效。把天然信号肽换成 gp64 SS 或蜜蜂蜂毒肽 SS,共表达 Bip 伴侣,收样时分别取上清和沉淀跑胶,各占一半就说明分泌受阻,得回去改信号肽。
避坑总结+实操建议
三条核心结论:启动子决定表达的时间窗和加工能力,不是越强越好;病毒传代次数比构建方案更容易毁掉实验结果;分泌蛋白和胞内蛋白要用两套完全不同的策略。
两条日常习惯:每批新病毒扩增后立刻测滴度并记录 P 数,写进实验记录本;每次换启动子做平行对照,用同一批细胞、同一 MOI、同一收样时间点,别跨批次比较。
工具怎么用
换启动子前先把序列捋清楚:克隆 polh/p10/gp64 启动子区域时,用引物设计工具核对上下游引物的 Tm 和 GC,避免扩增时丢调控元件;目的基因按 Sf9 密码子偏好做密码子优化,GC 控制在 40–50%,能明显提升极晚期启动子的翻译效率;如果蛋白表达后老是进包涵体,用蛋白可溶性优化工具预测并调整标签位置和融合伴侣,再决定要不要上 gp64 早期表达。三个工具串联用一遍,比盲换五个启动子省时间。