来源:蛋白诱导表达量低拷贝数启动子(DNA Lab Space 实验教程)| 编译:DNA Lab Space
诱导后跑胶看不到条带,Western 信号弱,菌体却长得正常。这种“有菌没蛋白”的局最磨人。低拷贝质粒配弱启动子时,模板量少、转录驱动弱,任何小失误都会把表达量压到检出线以下。本文按实验流程拆成快速排查、系统定位、进阶疑难三层,给你能直接照做的参数和验证动作。
第一步:快速排查低级错误
1. 抗生素加错或浓度不够。 低拷贝质粒本身丢质粒压力小,氨苄青霉素还容易降解。解决:确认抗性基因,Amp 用 100 μg/mL 且现配,培养超过 6 小时补加一次或改用 Kan 50 μg/mL。
2. 诱导时机太早或太晚。 别在 OD600 0.2 就加 IPTG,也别等菌长到 1.5 再诱导。解决:OD600 0.6–0.8 加诱导剂,37°C、220 rpm 培养到点。
3. 诱导剂浓度和温度不匹配。 IPTG 终浓度 0.1–1 mM 都常用。低拷贝弱启动子可先试 0.5 mM,16°C 诱导 16–20 h;急着看条带可 37°C 诱导 3–4 h。
4. 质粒根本没进去或已丢失。 直接看菌液 PCR、酶切或测序。解决:重新转化,挑 3–5 个单克隆分别小摇诱导,别拿一支甘油菌一路传代。
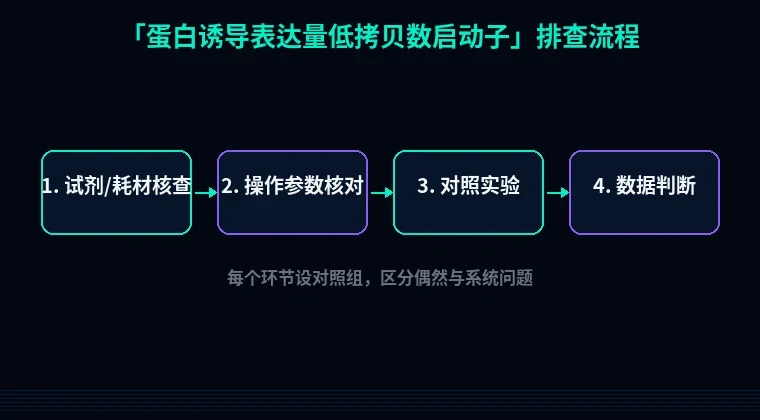
第二步:分维度系统排查
1. 先看模板量:低拷贝质粒把启动子“饿”着了。
现象:菌体 OD600 正常,诱导后总蛋白几乎不增,Western 弱。原理:低拷贝质粒每细胞只有几个到十几个拷贝,启动子再弱,转录起始复合物能结合的模板就少。解决:别只加 IPTG,先提高生物量。用 TB 或 2×YT,装液量不超过瓶体积 20%,37°C、220 rpm 长到 OD600 0.8–1.0 再诱导;必要时换 pET 系列或中等拷贝载体。验证:提质粒测浓度,同体积菌液质粒得率明显低于高拷贝对照,就要怀疑拷贝数或丢失。
2. 再看启动子和宿主是否配对。
现象:不诱导有弱条带,诱导后不增强;或完全不表达。原理:T7 启动子需要 DE3 溶源菌提供 T7 RNA 聚合酶,lac 启动子受 lacI 控制。解决:T7 体系用 BL21(DE3),lac 体系确认 lacIq;低拷贝弱启动子别用带强阻遏的菌株硬扛。验证:做空载体对照,加 IPTG 后看报告基因或 Western 看标签;宿主不对,换菌重转。
3. 诱导参数别拍脑袋。
现象:16°C 过夜没条带,37°C 3 h 有一点。原理:低温慢表达利于折叠,但弱启动子转录量低时,时间不够就攒不出量。解决:做 0.1、0.5、1 mM IPTG 三个点,16°C 18 h 和 37°C 3 h 两套温度,每 2 h 取样。验证:SDS-PAGE 看时间曲线,找出 band 出现最早的组合。
4. mRNA 和密码子可能卡在翻译端。
现象:qPCR 有转录,蛋白却少。原理:稀有密码子、5′ 二级结构会拖慢翻译。解决:做密码子优化,换 Rosetta(DE3) 补稀有 tRNA;起始区 GC 过高就改前 12–18 nt。验证:同构建体在 Rosetta 与原宿主平行诱导,看条带是否回来。
5. 蛋白进了沉淀或被降解。
现象:全菌有带,上清没有;或小带增多。原理:低拷贝弱启动子表达慢,容易错配折叠进包涵体;宿主蛋白酶也爱啃末端标签。解决:16°C 诱导,裂解液加 1 mM PMSF,超声后分上清和沉淀跑胶;可溶性差就换 N 端 His-SUMO 或 GST 标签。验证:上清/沉淀分别 Western,看目标带分布。
6. 检测端也会骗你。
现象:考马斯亮蓝看不到,His 抗体也弱。原理:标签被折叠包裹、抗体效价低、上样量不足。解决:上样 20–30 μg 总蛋白,用 anti-His 和 anti-target 双抗体;做诱导前/后配对样本。验证:阳性对照菌同时跑,排除抗体和显影问题。
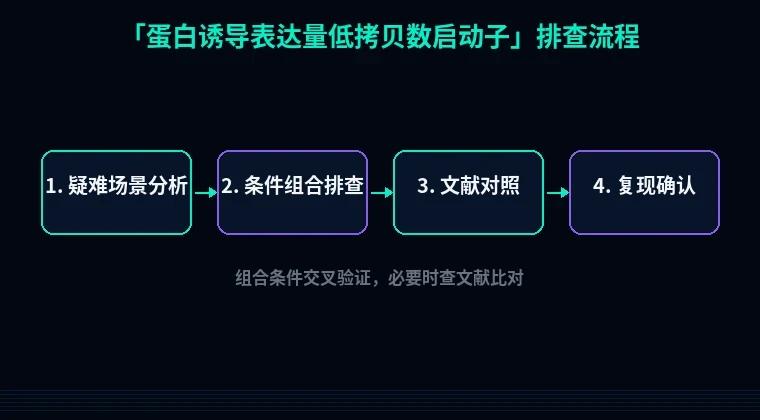
第三步:进阶疑难问题
1. 低拷贝质粒在传代中丢失。
现象:小摇有表达,放大到 1 L 就掉。原理:低拷贝不等于稳定,高密度下无抗性选择会丢。解决:一级种子不加诱导剂,二级培养按 1:100 接种并补抗生素;表达 4 h 以上补一次 Kan。验证:诱导前后各取 100 μL 涂抗性平板,菌落数骤降就是丢失。
2. 启动子漏表达拖垮宿主。
现象:诱导前菌长得慢,诱导后也不涨。原理:弱启动子也可能漏表达毒性蛋白。解决:加 1% 葡萄糖抑制 leaky 表达,或换 pET 的 lacIq 严格调控;毒性强就改 autoinduction。验证:诱导前取样跑胶,看目标带是否提前出现。
3. 低拷贝加弱启动子时,别忽略培养液氧传递。
现象:小管有带,大瓶没有。原理:装液量太大,溶氧掉到 20% 以下,转录翻译一起慢。解决:500 mL 瓶装 50–100 mL,220 rpm,必要时加挡板。验证:测 OD600 和 DO,比较不同装液量下条带强度。
避坑总结+实操建议
三条核心结论:
低拷贝弱启动子先救生物量,再谈诱导强度。
启动子、宿主、诱导剂必须成套验证,别单点猛加 IPTG。
看到全菌有带、上清没带,先分沉淀,不要盲目换载体。
两个日常习惯:
每次诱导留诱导前样本,跑胶时并排上样。
甘油菌只传一代,表达前重新划板挑单克隆。
别只盯着湿实验。做构建前,用站内引物设计核对测序引物和克隆边界;密码子优化把稀有密码子拉平;蛋白老进沉淀,就用蛋白可溶性优化工具先评估标签和宿主组合。工具先把坑标出来,手上能少废几管菌。