来源:蛋白纯化峰形差凝胶过滤、发酵产酶低溶氧控制、细胞克隆形成少血清批次、核酸测序峰弱模板质量、质谱重现性差进样针堵、蛋白表达降解快蛋白酶抑制(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做实验最怕的不是没结果,而是结果“半死不活”:凝胶过滤的峰拖尾分不开、发酵酶活上不去、克隆形成率低得可怜、测序峰图一片小矮人、质谱同一样品打三针三个样。你反复改参数却越改越乱,大概率是没找对层级。这篇按“低级错误→分维度系统排查→进阶疑难”三层走,覆盖蛋白纯化、发酵产酶、细胞克隆、核酸测序、质谱进样、蛋白降解六个场景,每条都给判断依据、验证动作和具体参数。
第一步:先别急着改方案,查这4个低级错误
新手80%的“故障”其实是操作层面翻车,五分钟能排除的先排除。
1. 缓冲液配错或未调pH:层析峰形怪异、蛋白莫名沉淀,先看缓冲液。Tris缓冲液温度每升1°C pH约降0.03,4°C配的缓冲液拿到25°C用pH会漂,直接复测pH再上柱。
2. 样品未离心/未过滤就进柱:凝胶过滤峰前出现异常大峰或柱压飙升,大概率是颗粒物堵了柱头。上样前15000×g、4°C离心10分钟,再过0.22 μm滤膜。
3. 血清批次没做预实验直接铺板:克隆形成少,先别怀疑细胞。新批次血清拿同一株细胞做平行铺板对比,48小时看贴壁率,差异明显直接换批次。
4. 测序模板浓度只信Nanodrop:A260/A280在1.8附近也可能混着盐和蛋白。取1 μL跑0.8%琼脂糖胶,看条带是否单一锐利,比读数可靠。
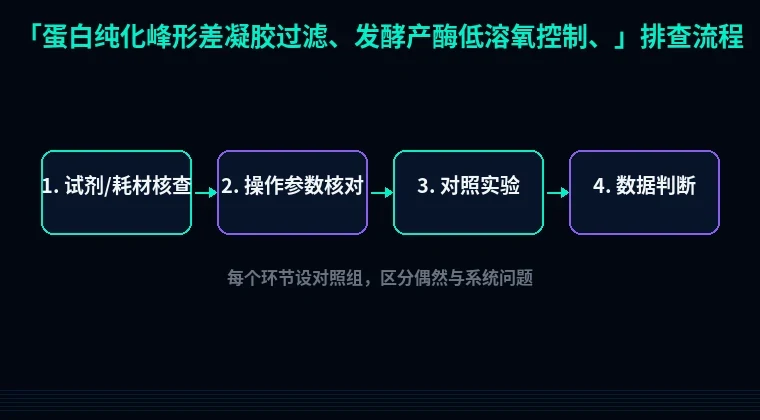
第二步:按实验流程分模块系统排查
A. 凝胶过滤峰形差(拖尾、分不开、异常前峰)
1. 柱效已衰减:现象是同一标准品峰变宽、理论塔板数下降。原理是填料压实或污染,颗粒间流路不均。解决:反向冲洗0.5 M NaOH 2个柱体积,流速降到标称的50%,再用20%乙醇平衡保存。验证:测丙酮或蓝葡聚糖的保留体积与峰宽,与柱效记录对比,塔板数掉30%以上考虑换柱。
2. 上样体积超限:现象是相邻峰粘连、分辨率骤降。凝胶过滤的上样体积应控制在柱床体积的1%–4%,5 mL柱最多上200 μL。超了必然摊宽。解决:浓缩样品或换大柱。验证:把上样量减半重跑,峰形若明显改善即确认。
3. 样品聚集或与填料非特异吸附:现象是主峰前出现大分子肩峰、回收率低。原理是高浓度下蛋白自聚集,或填料残留电荷吸附。解决:上样前15000×g离心10分钟去除聚集体,缓冲液加150 mM NaCl屏蔽非特异吸附。验证:跑非还原SDS-PAGE看聚集带,或测回收率是否回到85%以上。
B. 发酵产酶低(溶氧不足是头号嫌疑)
1. 溶氧电极读数失真:现象是DO显示30%但菌体长得慢、产酶低。原理是电极膜老化或极化不足,读数虚高。解决:换膜并极化6小时以上,用饱和亚硫酸钠标零点。验证:与排气O₂/CO₂分析仪交叉比对。
2. 供氧能力不够:现象是溶氧在生长期迅速跌到5%以下并贴底。原理是摄氧率超过设备传氧能力,kLa不足。解决:转速提至600–800 rpm、通气量1–1.5 vvm,必要时加挡板或纯氧补气,把 critical DO 维持在20%–30%。验证:停气后测溶氧回升斜率,估算kLa,一般目标>100 h⁻¹。
3. 诱导时机与温度错配:现象是酶活峰值出现在错误的生长期。解决:OD600到0.6–0.8再诱导,诱导后降到25°C、0.5 mM IPTG过夜。验证:每2小时取样测比酶活,画时间曲线找峰值点。
C. 细胞克隆形成少(血清批次是高频元凶)
1. 血清批次支持力不足:现象是平行孔间克隆数波动大、贴壁慢。原理是不同批次胎牛血清的生长因子谱差异大。解决:新批次做批检,铺200个细胞/孔、6孔板、10%血清,7–10天结晶紫染色计数,克隆形成率低于历史均值70%就弃用。验证:同时做两个批次的平行对照。
2. 铺板密度与消化过度:现象是克隆小而散、单细胞存活低。解决:铺板密度控制在100–200个/孔(6孔板),胰酶消化不超过3分钟,用含血清培养基终止。验证:台盘蓝染色活率应>90%。
D. 核酸测序峰弱(模板质量是主因)
1. 模板残留盐与蛋白:现象是峰图整体信号低、基线噪音高。原理是盐抑制聚合酶。解决:用磁珠或柱纯化重做模板,洗脱用10 mM Tris-HCl pH 8.5而非水。验证:A260/A230应>2.0。
2. 引物质量问题:现象是特定区域信号骤降。解决:引物按10 μM稀释、避免反复冻融超过5次,必要时重新合成并做梯度退火。验证:同模板换新引物重测。
E. 质谱重现性差(进样针堵先怀疑)
1. 进样针部分堵塞:现象是保留时间漂移、峰面积RSD>15%。解决:拆下针用50%甲醇超声10分钟,再用异丙醇冲洗。验证:连打6针标准品,保留时间RSD应<2%。
2. 离子源污染:现象是灵敏度逐日下降。解决:清洗锥孔,按厂商流程维护,重新调谐。验证:调谐液响应回到初始值的±20%内。
F. 蛋白表达降解快(蛋白酶在作怪)
现象是目标带下方出现多条低分子量杂带、收率低。解决:裂解缓冲液现加1 mM PMSF、1 μg/mL亮抑酶肽、1 mM EDTA,全程4°C操作,超声间隔冰浴。验证:加与不加抑制剂的平行裂解液跑SDS-PAGE对比杂带。
第三步:进阶疑难问题
1. 凝胶过滤与SDS-PAGE分子量对不上:先考虑蛋白是二聚体或形状异常,用SEC-MALS测绝对分子量,别只信标准曲线。
2. 发酵后期溶氧正常但酶活仍低:查是否代谢副产物积累或质粒丢失,补加抗生素并测比生长速率。
3. 测序峰弱但模板浓度正常:怀疑模板含二级结构或GC极端区,换测序引物位置或加DMSO至5%重测。
避坑总结与实操建议
三条核心结论:先排缓冲液和样品前处理,再动设备参数;血清、酶、引物这类耗材一律做批次预实验;每个故障保留一份“正常基线数据”,否则你无从对比。
两个好习惯:所有上柱样品必离心过滤,所有新批次试剂必留小样并记录批号;每周给关键设备(层析柱、溶氧电极、质谱源)做一次简短性能核查并登记。
工具推荐
排查到分子层面,很多问题要在设计阶段解决。做克隆和测序引物,用站内[引物设计工具](/tools/primer-design)先核对Tm和二聚体;表达量上不去,用[密码子优化工具](/tools/codon-optimization)调整稀有密码子;蛋白老是降解或不溶,用[蛋白可溶性优化工具](/tools/protein-solubility)提前评估标签和宿主匹配。工具先把坑填了,湿实验才少走弯路。