来源:质粒提取浓度低裂解中和时序(DNA Lab Space 实验教程)| 编译:DNA Lab Space
质粒提出来浓度低,跑胶条带弱,酶切、PCR、转染都不够用——这大概是分子实验室最常见的翻车现场。别急着怪柱子,大概率是裂解和中和的时序出了问题:P2多泡了1分钟,N3加完猛涡旋,或者洗脱只加30 µL。本文按“菌体收集—裂解—中和—上柱—洗脱”全流程拆解,重点盯住裂解时间和中和动作,给你能直接照做的判断、验证和解决步骤。
第一步:快速排查低级错误
先别翻protocol,这4个新手坑中一个就够浓度腰斩。
1. 菌液没长透就收菌:OD600不到2就离心,质粒拷贝数还没上来。解决:5 mL LB过夜12–16 h,OD600到2–4再收,12000g离心1 min。
2. P2加完只等30秒:裂解不充分,DNA没完全释放。解决:P2 250 µL室温2–5 min,颠倒3–5次,液体变清不粘即可。
3. 中和混匀像摇毒:N3一加就涡旋,基因组DNA被剪碎,上柱堵、浓度低。解决:N3 350 µL后轻柔颠倒6–8次,看到絮状沉淀就停,不涡旋。
4. 洗脱体积小还室温:30 µL室温EB滴上去就走,柱子没泡透。解决:EB 65°C预热,50–100 µL,静置2 min,12000g 1 min;低拷贝可二次洗脱。
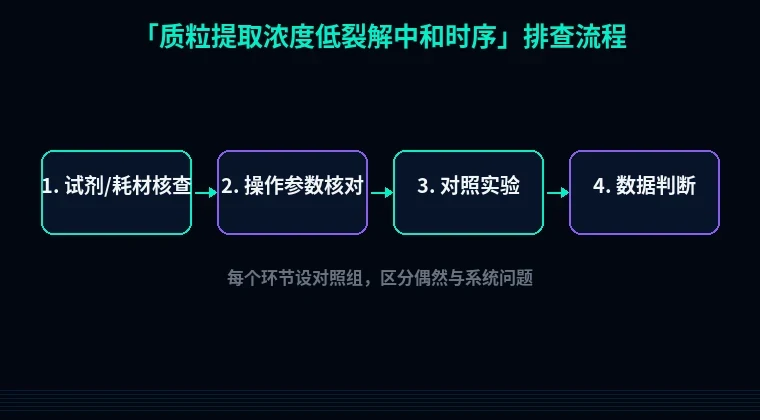
第二步:分维度系统排查
按流程走,每个原因都给“怎么判断→怎么验证→怎么解决”。
1. 菌量过载或不足
现象:沉淀一大坨但柱子堵,或沉淀少得可怜、浓度低。原理:碱裂解体系体积固定,1.5 mL菌液配250 µL P2已是上限,菌太多裂解不完全;菌太少总DNA少。解决:OD600超过4就减量或稀释,5 mL菌分两管裂解;每管菌液不超过1.5 mL,12000g 1 min收菌。验证:加P2后液体应清亮,粘稠拉丝说明过载。
2. P2裂解时间偏短或偏长
现象:短了浓度低,长了基因组污染、胶上拖尾。原理:NaOH破壁+SDS溶膜,2–5 min足够;超过5 min基因组释放且不可逆。解决:加P2后立即颠倒3–5次,室温计时2–5 min,液体由浊变清就加N3,别等到10 min。验证:用计时器;裂解液pH>12但别过夜。
3. 中和体积和pH不对
现象:沉淀少、上清浑浊、柱压高。原理:N3酸性缓冲中和NaOH,让SDS-蛋白-基因组沉淀,质粒复性留在上清。体积不够pH仍高,质粒变性;太多盐抑制结合。解决:250 µL P2配350 µL N3,颠倒6–8次,冰浴5 min,12000g 4°C离心10 min。验证:上清应清亮,取5 µL跑胶无基因组大条带。
4. 中和后混匀过猛或静置太久
现象:基因组污染、片段化、柱堵。原理:剧烈涡旋剪断基因组DNA,小片段随质粒共纯化;静置太久沉淀吸附质粒。解决:只轻柔颠倒,不涡旋;冰浴5 min内上柱,别泡30 min。验证:琼脂糖凝胶看有无高分子量拖尾;观察柱流速。
5. 上柱和洗涤条件失控
现象:浓度低但胶上有条带,洗脱少。原理:高盐或乙醇残留影响结合和洗脱;柱容量过载。解决:每次上柱不超过750 µL,12000g 30–60 s;W2后空转2 min去乙醇,开盖晾2–3 min。验证:洗脱液A260/280在1.8–2.0;A230偏高说明乙醇残留。
6. 洗脱参数不对
现象:柱子有DNA但回收低。原理:洗脱体积、pH、温度都影响回收。解决:EB/TE pH 8.0–8.5,65°C预热50–100 µL,滴在柱中央,静置2 min,12000g 1