来源:凝胶成像条带信号弱曝光时长(DNA Lab Space 实验教程)| 编译:DNA Lab Space
跑完胶,打开成像仪,条带淡得像没跑过。加大曝光时间?背景先亮了,条带还是灰的。这个问题在实验室里非常常见,多数人第一反应是把曝光时间从1 s拖到5 s,结果只换来一张背景发白的废片。问题通常不在曝光时间长短,而在曝光之前的那几步。下面按“低级错误→流程分模块→进阶疑难”三层拆开讲,每一条都给判断方法和具体动作,照着做基本能定位到真凶。
第一步:快速排查低级错误
别急着调参数,先看这4个新手高频坑,30秒就能排掉一半。
1. 上样量根本不够。 5 μL 的 PCR 产物往往只有 30–50 ng,低于 EB 胶 1–5 ng/条带的检测下限不是问题,低于 10 ng 就很容易看不见——先确认你上了多少 ng,而不是多少 μL。
2. 曝光时间设太短或自动曝光被中断。 手动默认 0.1 s 拍出来当然一片空白,直接把曝光拉到 1 s、2 s、4 s 各拍一张,看信号是否随之上升。
3. 成像模式选错。 胶放在 UV 透射台上,软件却停在 EPI 蓝光模式,或者 UV 灯没预热就拍,信号直接归零。
4. 胶跑过头,条带已经出胶。 溴酚蓝前沿跑出胶体 1 cm 以上,小片段早就进缓冲液了,成像仪再灵敏也拍不到。
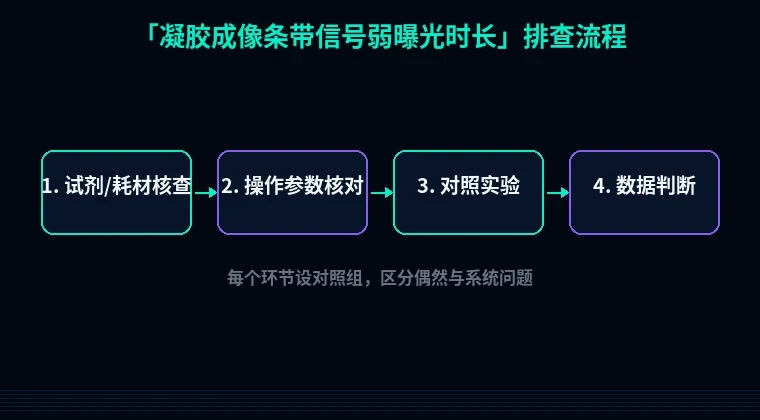
第二步:分维度系统排查
模块一:制胶与染色(电泳之前就埋下的雷)
1. 染料浓度不足或重复使用
现象:所有泳道信号整体偏弱,Marker 也淡。
原理:EB 常用 0.5 μg/mL,GelRed 用 1×,染料浓度掉一半,结合到 DNA 上的荧光分子数就掉一半,信号呈线性下降。染液反复加热、避光不当会降解。
解决:按 0.5 μg/mL 现配现加到融化的琼脂糖里,染液瓶 4°C 避光,开封超过 6 个月直接换新。
验证:同一批样品跑两块胶,一块用新染液一块用旧染液,信号差 2 倍以上就是染料问题。
2. 凝胶太厚或琼脂糖浓度偏高
现象:条带边缘发虚,整体亮度低,背景还发灰。
原理:胶厚超过 8 mm,UV 穿透衰减,下层 DNA 激发不足;琼脂糖浓度 2% 以上对小片段分辨好,但大片段迁移受阻、条带压缩变暗。
解决:分析胶厚度控制在 5–8 mm,常规检测用 1.0%–1.2% 琼脂糖,1×TAE 配制。
验证:换一块 6 mm 厚、1% 的胶重跑同样样品,信号明显回升即确认。
3. 染色后脱色不足或过度
现象:背景很亮、条带对比度极差,或者条带整体发灰。
原理:GelRed 类染料需要 15–30 min 去离子水脱色,时间不够背景高,超过 1 h 小片段信号会洗掉。
解决:脱色 20 min,中途换一次水;EB 胶不用脱色,但灌胶时要混匀,避免染料沉底。
验证:脱色 10 min、20 min、40 min 各拍一次,选出对比度最好的时间点固定下来。
模块二:电泳条件
4. 电压过高、缓冲液老化
现象:条带拖尾、弥散,亮度被摊薄。
原理:1×TAE 反复使用 3 次以上,离子浓度下降、pH 漂移,导电性变差,实际电压虚高,胶体发热导致 DNA 弥散。
解决:缓冲液用满 3 次就换,跑胶电压 5 V/cm(10 cm 胶槽用 100–120 V),30–40 min,槽内温度别超过 40°C。
验证:手摸胶槽外壁,明显发烫就是过热;换新缓冲液重跑,条带锐利度立刻回来。
5. DNA 本身降解或浓度虚标
现象:只有目的条带弱,Marker 正常。
原理:模板反复冻融、核酸酶污染,DNA 断裂成小片段,跑胶时弥散在胶里而不是聚成一条带。
解决:样品分装成 10 μL 小份,−20°C 只冻融一次以内;上样前用 Nanodrop 测实际浓度,按 ng 上样而不是按 μL。
验证:取 100 ng 样品跑一块 0.8% 胶,条带仍然弥散,就是降解,重新制备。
模块三:成像采集参数
6. 光圈与曝光时间没有配合
现象:曝光拉长后背景先饱和,条带几乎不增亮。
原理:光圈开到 f/2.8 时进光量大,1 s 就可能让强背景饱和;f/8 时进光少,需要 4–8 s 曝光,但动态范围更宽。
解决:先固定光圈 f/5.6,手动曝光 0.5 s、1 s、2 s、4 s 梯度拍四张,选条带清晰且背景不过曝的那张;再微调光圈,弱信号用 f/2.8 短曝,强背景用 f/8 长曝。
验证:看直方图,主峰不要贴右边缘;条带中心亮度值落在 60%–80% 满量程最稳。
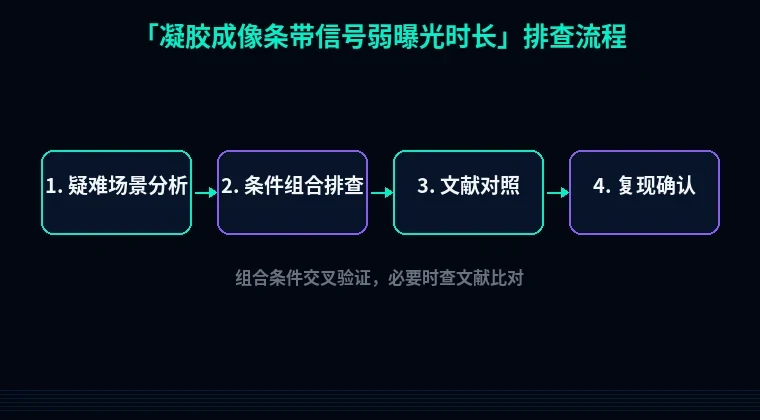
模块四:硬件与耗材
7. UV 灯管老化或滤光片不匹配
现象:所有胶信号一年比一年弱,同一块胶别人拍得出来你拍不出来。
原理:302 nm UV 灯管标称寿命 500–1000 h,超过 800 h 输出强度可能掉一半;GelRed 的最佳激发在 300 nm 附近但发射峰与 EB 滤光片有偏差,用 EB 滤光片拍 GelRed 会损失 30% 以上信号。
解决:记录灯管累计使用时长,超过 800 h 报修更换;GelRed/SYBR Safe 换成 520–560 nm 发射滤光片,或用蓝光透射台。
验证:放一块已知浓度的 Marker(如 100 ng/条带),正常应清晰可见,拍不出来就是硬件衰减。
第三步:进阶疑难问题
8. 条带目视可见、成像却拍不出来
UV 下手套上能看到亮带,屏幕上几乎一片黑。大概率是相机增益或 binning 设置太低。把 binning 从 1×1 调到 2×2,增益从 1× 提到 4×,曝光 2 s 再拍,灵敏度能提 3–4 倍,代价是分辨率略降,定量分析时再切回来。
9. 曝光越久条带越“空”
曝光 8 s 后条带中心发暗、边缘一圈亮。这是 CCD 饱和伪影,条带中心早过了满量程,软件做了非线性压缩。别再加曝光,改用短曝光 + 高增益,或者把样品稀释 5 倍重跑。
10. 大片段(>10 kb)信号永远弱
大片段迁移慢、扩散严重。把电压降到 3 V/cm(80 V),4°C 冷房或冰浴跑 60–90 min,条带压缩明显改善;琼脂糖降到 0.7%,别用 1.5% 的胶去跑 15 kb。
避坑总结+实操建议
三条核心结论:第一,信号弱先查上样量(ng 数)和染液浓度,这两项占故障原因的六成以上;第二,曝光时间是最后一步调节的变量,不是第一反应;第三,任何“调参解决不了”的问题,都往灯管寿命、滤光片匹配、缓冲液更换周期上找。
两个日常好习惯:每次成像前用同一块 100 ng Marker 做阳性对照,拍不出来就是系统问题而不是样品问题;在实验室白板上记下 UV 灯管启用日期和累计时长,比事后猜要省事得多。
排查完成像,如果问题其实出在片段本身——比如目的条带压根没扩出来、引物二聚体抢信号,先把引物重新过一遍。站内的引物设计工具可以直接算 Tm、GC 和二级结构,比手动调参数快;做原核表达的,密码子优化和蛋白可溶性优化工具也能顺手把序列层面的坑提前填掉。胶拍不好是小事,序列设计错了才是真返工。