来源:蛋白包涵体溶解难尿素浓度梯度(DNA Lab Space 实验教程)| 编译:DNA Lab Space
包涵体用8M尿素泡了一夜还是浑,离心后沉淀里目标带还在,这种场面很常见。你以为是蛋白没表达,其实多半是洗涤、pH、还原剂或尿素梯度没走对。这篇按实验流程拆开讲:从低级错误到梯度溶解,再到高疏水蛋白和尿素水解的坑,每一步都给你判断动作、常用参数和验证方法。照着排,别急着把样品扔掉。
第一步:快速排查低级错误
1. 尿素浓度配错了。 尿素易吸潮,称量不准或久置溶液浓度会掉;现配现用,8M尿素用20 mM Tris-HCl pH 8.0配制,0.22 μm过滤后4°C保存不超过24小时。
2. pH没调就上样。 8M尿素会拖偏pH电极读数;先配尿素再加Tris,校准pH计后调至pH 8.0,别拿试纸凑合。
3. 还原剂漏加或加太晚。 包涵体二硫键错配,光靠尿素打不开;溶解液里直接加5-10 mM DTT或1-2 mM TCEP,pH 8.0,室温30分钟起步。
4. 包涵体没洗就溶。 脂类、核酸和杂蛋白会把目标蛋白“糊住”;先用2M尿素洗涤液洗2次,再进8M尿素,别省这一步。
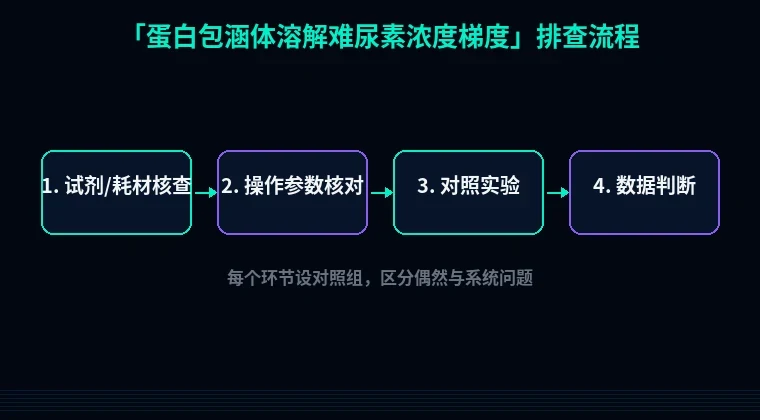
第二步:分维度系统排查
1. 洗涤不彻底,脂类和核酸把包涵体“糊住”
现象:8M尿素溶解后仍浑浊,12,000g离心15分钟有胶状沉淀,SDS-PAGE里沉淀目标带不少。原理:膜碎片和核酸竞争水化,尿素先溶杂蛋白,目标蛋白暴露不充分。解决:包涵体按1:20 (w/v)加洗涤液(20 mM Tris-HCl pH 8.0,1 M NaCl,5 mM EDTA,2 M尿素,0.5% Triton X-100),4°C搅拌20分钟,12,000g 4°C离心15分钟,重复2次;再用不含Triton的2M尿素缓冲液洗1次。验证:洗涤前后上清和沉淀留样跑SDS-PAGE,目标带占比应上升;测A260/280看核酸是否下降。
2. 尿素一步冲到8M,局部过浓反而聚沉
现象:加8M尿素瞬间发白,或4°C过夜后沉淀增多。原理:包涵体核心致密,局部高浓度尿素和蛋白竞争水化,蛋白没散开先抱团。解决:走2M→4M→6M→8M梯度,每步按沉淀体积1:10加缓冲液(20 mM Tris pH 8.0,1 mM EDTA,5 mM DTT),室温30分钟,12,000g 20分钟,取上清进下一浓度。别一步全溶。验证:每步上清测A280或BCA,SDS-PAGE看目标蛋白在哪一档释放;同步测A600浊度。
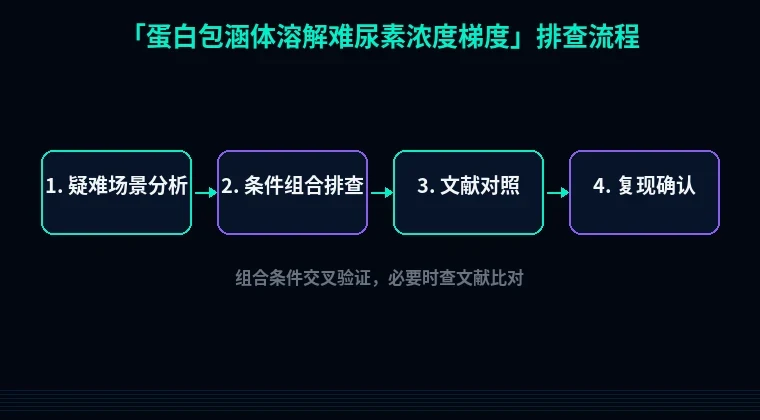
3. pH和缓冲体系不对,尿素把pH带偏
现象:溶解液pH计显示8.5-9.0,蛋白放置后变浊。原理:尿素水解产氨,8M尿素还会影响pH电极;目标蛋白接近等电点就聚。解决:用20 mM Tris打底,配完8M尿素再调pH 8.0,加1 mM EDTA,5 mM DTT;现配现用,4°C不超过24小时。验证:校准pH计后直接测溶解液;换新鲜尿素配一管对比浊度。
4. 还原剂不够,二硫键让蛋白“拉手”沉淀
现象:上清 initially 澄清,放2小时后变浊;非还原SDS-PAGE有大分子聚集。原理:尿素破坏氢键,不打开二硫键,错配二硫键会把蛋白拉回沉淀。解决:溶解液加5-10 mM DTT或1-2 mM TCEP,pH 8.0,室温30分钟;若后续要上Ni柱,DTT控制在1-2 mM或改用TCEP。验证:非还原和还原SDS-PAGE并排跑,加还原剂后上清目标带应增加。
5. 样品太浓,黏度把蛋白困住
现象:溶解液像胶水,移液枪吸不动,离心后上清体积很少。原理:包涵体湿重与缓冲液比例不对,蛋白浓度超过5-10