来源:质粒酶切不完全限制酶缓冲液pH(DNA Lab Space 实验教程)| 编译:DNA Lab Space
酶切跑胶看到多条带,第一反应常是“酶失活了”。别急着换新酶。质粒酶切不完全,大概率藏在缓冲液、pH、盐浓度和加样细节里。下面按先查低级错误、再拆缓冲液与反应体系、最后处理疑难位点的路径,把排查动作、判断标准和验证方法一次讲清,你照着做就能把问题缩到1-2个变量。
第一步:快速排查低级错误
1. 拿错缓冲液或把10X当1X加:常见CutSmart、NEB 3.1、Tango等混用,或者50 µL体系里加了50 µL 10X buffer;直接看管盖标签和瓶身批号,按说明书配对,50 µL反应只加5 µL 10X buffer。
2. 酶体积超过体系1/10:50 µL体系加2 µL以上酶,甘油终浓度容易超过5%,抑制酶切;换高浓度酶,或把反应体积放大到100 µL,酶控制在2 µL以内。
3. DNA洗脱液带乙醇、盐或EDTA:miniprep最后一步没晾干,或DNA溶在TE里直接加5 µL,残留会抢Mg²⁺;DNA用EB或水洗脱,乙醇沉淀后重溶,反应里DNA体积不超过总体积的10%。
4. 孵育温度和时间想当然:不是所有酶都37°C 60分钟,有的30°C,有的55°C;查酶说明书,用校准过的金属浴,1 µg质粒至少37°C 60分钟,5 µg加到100 µL体系并延到2小时。
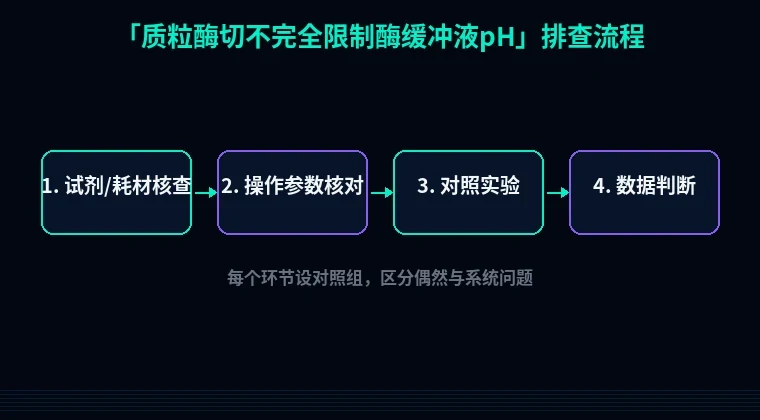
第二步:分维度系统排查
1. 缓冲液pH偏离或离子强度不对
现象:同样的酶、同样的DNA,换新buffer能切动,旧buffer切不动或只有部分线性化。
原理:限制酶活性中心依赖特定pH和Mg²⁺浓度,pH偏高或偏低会改变侧链电离状态,盐浓度不对会削弱酶与DNA结合。
解决:别用自制“差不多”的10X buffer。常见10X buffer按25°C调pH,Tris-HCl pH 7.9左右,MgCl₂ 10 mM,NaCl 50-100 mM;配好后0.22 µm过滤,分装-20°C,避免反复冻融。
验证:做20 µL小反应,A管用新买的商品10X buffer,B管用待测buffer,DNA 0.5 µg、酶5 U,37°C 60分钟,1%琼脂糖120 V跑30分钟。A管完全线性化、B管不完全,直接换buffer。
2. DNA洗脱液pH或EDTA残留干扰
现象:酶切不完全,但同一个酶切对照质粒正常;你的质粒A260/280在1.8左右,跑胶却有点拖尾。
原理:洗脱液pH 8.5、残留EDTA或高盐会螯合Mg²⁺,改变反应体系实际pH和离子强度。
解决:DNA用10 mM Tris-HCl pH 8.0或水洗脱,不加EDTA;如果已经溶在TE里,取5 µL DNA加1/10体积3 M NaAc pH 5.2和2.5倍体积无水乙醇,-20°C放30分钟,12000 rpm 4°C离心10分钟,75%乙醇洗一次,晾干后溶20 µL水。
验证:同一份DNA分别用原液和乙醇沉淀后DNA做20 µL酶切,原液不完全、沉淀后完全,说明问题在洗脱液。
3. 甘油终浓度过高或酶量不足
现象:加酶越多,条带越花,甚至出现星活性;或者加1 µL酶切不动,加4 µL酶还是切不干净。
原理:商品酶通常保存在50%甘油里,50 µL体系加2 µL酶就是2%甘油,加5 µL到10%;甘油超过5%会降低水活度,抑制酶切。酶量不够则位点没占满。
解决:50 µL体系酶体积控制在1-2 µL,终甘油≤4%;DNA量提到1 µg,酶用10 U/µL取1 µL;需要更多酶时把体系放到100 µL,或换20 U/µL高浓度酶。
验证:做酶量梯度0.5、1、2、4 µL,37°C 60分钟。0.5-2 µL逐渐变完全、4 µL反而拖尾,就是甘油或星活性问题。
4. 孵育温度漂移或时间不够
现象:金属浴显示37°C,但反应管放在边缘孔,1小时后只切了一半;或者5 µg质粒只孵育30分钟。
原理:限制酶对温度敏感,实际孔温偏低会降活性;底物越多,达到完全消化需要的时间越长。
解决:用温度计校准金属浴,反应管插到底,预热到37°C再放管;1 µg质粒用50 µL体系、10 U酶、60分钟,5 µg质粒用100 µL体系、20 U酶、120分钟。
验证:做15、30、60、120分钟时间梯度,每点取5 µL加loading buffer终止,跑胶看线性化条带比例。60分钟才完全,说明你的常规时间要延长。
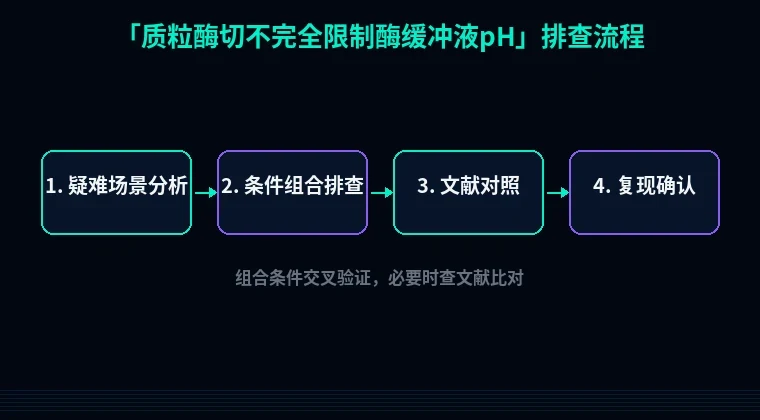
5. 位点本身难切或质粒构型影响
现象:同一批buffer和酶,切PCR产物正常,切质粒就是不完全;或者位点离DNA末端太近。
原理:质粒超螺旋结构会降低部分酶的可及性;某些酶要求位点