来源:CRISPR文库构建覆盖度低(DNA Lab Space 实验教程)| 编译:DNA Lab Space
文库测完序,三分之一sgRNA没出现,丰度差几百倍。这几乎每个做CRISPR筛选的人都撞过。别急着怀疑试剂,覆盖度低极少是"运气差",多数时候是某一环的瓶颈被你忽略了。这篇按实验流程拆成6个模块,每块给你现象、原理、可直接照做的参数和验证动作。走一遍,基本能定位到卡在哪一步。
第一步:先花20分钟排除低级错误
这几个坑不花钱,换个操作就能解决。
1. Oligo干粉没溶透。开盖前不离心,粉末粘管盖,实取浓度可能只有标称30%。解决:12000 g离心1分钟再开盖,加TE(10 mM Tris,1 mM EDTA,pH 8.0)至100 µM,50°C水浴10分钟,涡旋10秒,再离心。
2. 用化学感受态建库。DH5α化学转化约1×10⁶–10⁷ cfu/µg,电转能到1×10⁹–10¹⁰,差1000倍,库容量直接塌。解决:换电转感受态,0.1 cm电击杯,1.8 kV、200 Ω、25 µF。
3. 复苏时间不够。只摇30分钟,抗性基因还没表达,上板就死。解决:加1 mL SOC,37°C、220 rpm摇1小时再涂。
4. 板子涂太少。10,000条sgRNA按100–1000×覆盖算要10⁶–10⁷个克隆,一块15 cm板最多长2×10⁶。解决:倒推板数,至少4–6块15 cm板。
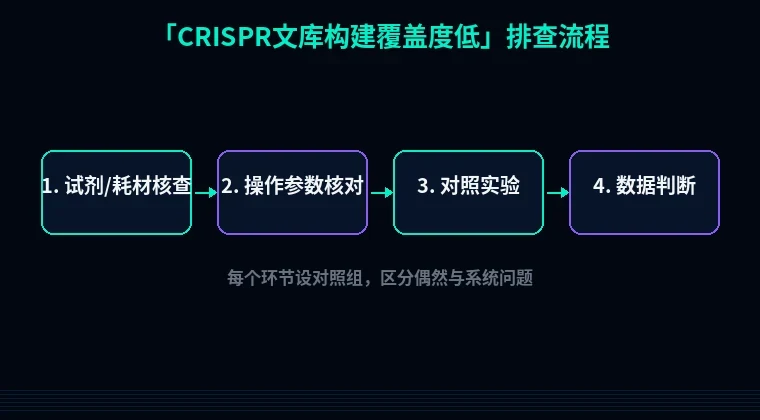
第二步:分维度系统排查
① 起始oligo池:先判断是"合成缺失"还是"采样丢失"
现象:缺失的sgRNA随机散落、无GC偏好,重复实验缺的也是同一批——固定缺失,说明池本身有问题;反之缺的每次都不一样,大概率是后面采样不够。
原理:芯片合成每条oligo产率不均,长度超过150 nt截断率明显上升,脱盐纯化残留的短片段会在PCR里抢模板。
解决:订PAGE或HPLC纯化pool,单条长度压到150–200 nt;收到后先qPCR定量,别只信Nanodrop。
验证:取1 ng pool直接做NGS(input pool sequencing),看原始池覆盖度。这一步花不了多少钱,能省掉后面全部扯皮。
② 池PCR:循环数是双刃剑
现象:胶上主带旁有弥散,或测序发现AT-rich sgRNA异常富集。
原理:每多一轮循环,偏倚被放大一次;超过20轮,GC偏好和重组都上来了。模板低于1 ng则随机丢失加剧。
解决:50 µL体系,模板10 ng pool,Q5或Phusion 0.5 µL,98°C 10 s、65°C 30 s、72°C 30 s,跑15–18轮。做4–8管50 µL再合并,别图省事搞单管500 µL——大体系热传导不均,偏倚更重。
验证:取5 µL跑2%琼脂糖胶,主带单一无杂带;同时设不同循环数(12/15/18)小试,选刚出主带的最少轮数。
③ 酶切与组装:空载背景最容易骗过你
现象:平板菌落数还行,但菌落PCR一半是空载。
原理:载体双酶切不完全导致自连;Gibson insert:vector摩尔比失衡,vector过量会挤掉insert。
解决:切10 µg载体,37°C酶切3小时,加1 µL rSAP 37°C处理30分钟去磷酸化,胶回收。组装按insert:vector摩尔比3:1,2×Gibson mix,50°C孵育60分钟。
验证:必设阴性对照(只加vector不加insert),对照板菌落应少于实验板的5%。超了就是载体没切干净。
④ 电转化:盐和体积是隐形杀手
现象:电击打火,或时间常数掉到2 ms以下,菌落寥寥。
原理:Gibson mix里盐浓度高会击穿样品池;DNA超过100 ng会提高打火概率。
解决:组装产物先透析(0.025 µm滤膜,Milli-Q水漂浮20分钟)或乙醇沉淀去盐;每次电转加2–5 µL、DNA总量控制在50–100 ng;时间常数应落在4.5–5.5 ms。
验证:取1 µL复苏液做10倍梯度稀释涂板,乘稀释倍数反推总克隆数。
⑤ 扩增:最隐蔽的瓶颈
现象:转化后覆盖度尚可,maxi prep做完再测序,覆盖度掉了一截。
原理:液体培养就是一次竞争。接种量不足时,生长快的克隆被稀释放大,慢的克隆直接归零。
解决:刮板菌直接接种到500 mL LB(2 L摇瓶),起始OD₆₀₀不低于0.05;37°C、220 rpm摇到OD₆₀₀ 0.4就收,别过夜。过夜培养是覆盖度杀手。
验证:扩增前后各留一份样品做NGS,比Gini index。涨了0.05以上,就是扩增环节出的问题。
⑥ 测序与分析:别把测序误差算到建库头上
现象:算出来覆盖度60%,但重复建库结果一致。
原理:测序深度不足(每条sg