来源:亲和标签切除效率低酶量比(DNA Lab Space 实验教程)| 编译:DNA Lab Space
做重组蛋白的,谁没被标签切除坑过?明明按说明书加了酶,16°C过夜,第二天跑胶一看——底物带纹丝不动,或者切了一点点。你的第一反应可能是"酶失活了",但大概率不是。这篇教程把标签切除效率低的常见原因拆成三个层级:低级错误、系统排查、进阶疑难,重点讲清楚酶量比怎么算、缓冲液怎么配、结果怎么判断。
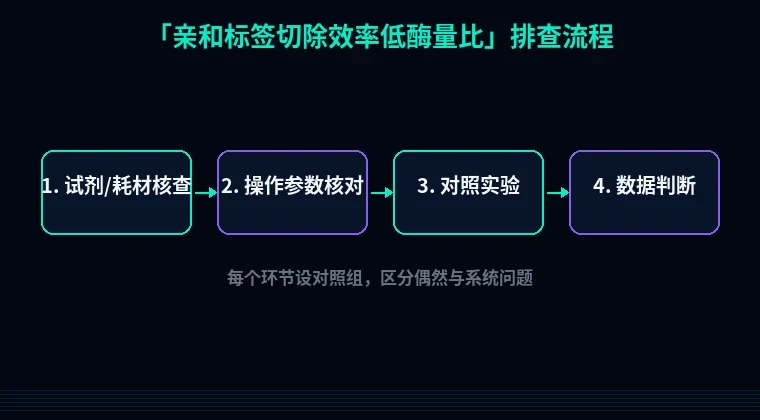
第一步:快速排查低级错误
先别急着换酶、换柱子。以下四个坑,新手至少踩过两个。
1. 酶加了吗?加对了吗?
打开4°C冰箱拿出酶管,确认标签上写的是TEV还是PreScission,别把Thrombin当TEV用。看一眼管底,酶液是否还在。
2. 缓冲液里有没有还原剂?
TEV蛋白酶活性依赖DTT或TCEP。如果你用PBS稀释蛋白,没补DTT,酶基本在摸鱼。补到1-5 mM DTT或0.5-1 mM TCEP。
3. 酶和底物的比例算反了?
1:100是指1 μg酶切100 μg底物。有人看成100 μg酶切1 μg底物,结果酶量差了一万倍。
4. 温度放对了吗?
TEV最适16-30°C。放4°C过夜,切不动很正常。PreScission相反,4°C过夜才是标准操作。
第二步:分维度系统排查
1. 酶量比与酶活性
现象: 底物带明显,酶切后无明显变化,或只出现微弱切割带。
原理: 酶量比(w/w或U/mg)决定反应速率。TEV常用1:100到1:50,但底物浓度高、标签可及性差时,1:20也不为过。酶活性单位定义不同,Novagen的TEV 1 U定义和实验室自制酶可能差10倍。
解决步骤:
① 测底物浓度。用A280或Bradford,别靠肉眼估。假设你测到2 mg/mL,反应体积500 μL,底物总量1 mg。
② 按1:50加酶。需要20 μg TEV。如果酶浓度是5 mg/mL,加4 μL。
③ 做梯度测试。同一批底物设1:200、1:100、1:50、1:20四个比例,16°C孵育4小时,跑SDS-PAGE看切割效率。
④ 补加酶。4小时切不动,补加初始酶量的50%,继续孵育2小时。
验证方法: 跑12% SDS-PAGE,看底物带下方是否出现切割后的小标签带。His-SUMO标签切割前后分子量差约10-12 kDa,肉眼可辨。
2. 缓冲液体系与pH
现象: 换了新缓冲液后切割效率骤降,或同一批酶在A蛋白上能切、B蛋白上切不动。
原理: TEV最适pH 7.0-8.5,PreScission最适pH 7.0-7.5。低pH(<6.5)会质子化催化二联体中的His,酶活下降50%以上。高盐(>500 mM NaCl)会削弱酶与底物结合。
解决步骤:
① 查当前缓冲液配方。常见Tris-HCl pH 7.5、20 mM咪唑洗脱液直接用于酶切——咪唑会干扰。
② 换缓冲液。用50 mM Tris-HCl pH 8.0、150 mM NaCl、1 mM DTT、0.5 mM EDTA。EDTA抑制金属蛋白酶,但TEV不依赖金属离子,可加可不加。
③ 脱盐或透析。用脱盐柱(如PD-10)换到酶切缓冲液,或透析4°C过夜,换液2次。
④ 补DTT。反应前新鲜加入DTT至1 mM,别用放置一周的母液。
验证方法: 取两份相同底物,一份在原有缓冲液,一份在新缓冲液,加等量酶,16°C 4小时,跑胶对比。
3. 底物浓度与标签可及性
现象: 底物浓度越高,切割效率反而越低,甚至出现沉淀。
原理: 底物浓度超过5 mg/mL时,分子拥挤效应导致酶扩散受阻,标签可能埋在蛋白内部。融合蛋白若形成包涵体或聚集,切割位点不可及。
解决步骤:
① 稀释底物。将底物稀释到0.5-2 mg/mL再酶切。浓度高不会加快反应,只会浪费酶。
② 加去垢剂。0.1% Triton X-100或0.05% Tween-20可减少非特异性吸附,但注意别影响后续纯化。
③ 检查标签位置。N端His标签比C端通常更好切。若C端标签切不动,考虑换到N端。
④ 加分子伴侣。难溶蛋白可尝试在酶切体系中加0.5 M L-Arg或10%甘油。
验证方法: 酶切前后各取20 μL,加5× Loading Buffer,95°C 5分钟,跑胶。同时做一份不加酶的对照。
4. 温度与时间
现象: 16°C过夜切不动,30°C 1小时能切。
原理: TEV在30°C活性比16°C高3-5倍,但长时间高温易导致底物降解。PreScission最适4°C,温度升高反而失活。
解决步骤:
① TEV:先试30°C 1小时。切不动再转16°C过夜。若底物敏感,用16°C 4-6小时。
② PreScission:严格4°C,孵育12-16小时。别放室温。
③ 设时间梯度。0、1、2、4、8、16小时取样,确定最佳时间点。
验证方法: 时间梯度取样后跑胶,以切割率>90%为达标。
5. 酶与底物比例再优化
现象: 按1:100切不动,按1:20切得动但出现非特异性降解。
原理: 酶量过高会引入杂酶活性,或导致酶自切。TEV有自切现象,长时间高浓度会形成27 kDa和20 kDa片段。
解决步骤:
① 确定最小有效酶量。从1:200开始,每次增加一倍,找到能切90%以上的最低比例。
② 补加策略。初始1:100,2小时后补加1:200,总酶量1:67,减少自切。
③ 用固定化酶。His标签TEV可同时用Ni柱固定,反应后离心去除,减少自切污染。
验证方法: 跑胶看酶自身带是否出现异常低分子量条带。
第三步:进阶疑难问题
1. 切割位点被遮挡。 标签与蛋白之间只有2-3个氨基酸间隔,酶切位点可能被蛋白折叠遮挡。解决:在标签与蛋白间加GSG linker,或换用不同蛋白酶(如SUMO蛋白酶识别三级结构,不受序列遮挡影响)。
2. 底物是膜蛋白或含二硫键。 膜蛋白需在去垢剂中酶切,如0.5% DDM或0.1% LMNG。含二硫键的蛋白在还原剂存在下可能失活,改用TCEP(0.5 mM)替代DTT,TCEP不影响二硫键但保持酶活。
3. 酶切后标签与蛋白共迁移。 小标签(如His6)切割后跑胶看不见,误判未切割。解决:用Western blot检测His标签,或质谱确认分子量。
避坑总结+实操建议
三条核心结论:
1. 酶量比从1:100起步,做梯度,别死磕一个比例。
2. 缓冲液pH 7.5-8.0、1 mM DTT、150 mM NaCl是TEV的黄金组合。
3. 底物稀释到1 mg/mL,比加更多酶更有效。
两条日常好习惯:
- 每次酶切设不加酶对照和已知底物阳性对照。
- 酶分装-80°C保存,避免反复冻融。
工具引导
酶切效率低,有时问题出在序列本身。做克隆前,先用咱们平台的密码子优化工具调整稀有密码子,减少表达错误折叠。设计引物时,用引物设计工具检查酶切位点是否被甲基化遮挡。如果标签切掉后蛋白不稳定,试试蛋白可溶性优化工具预测突变位点。工具都在站内,直接搜名字就能用。