来源:酶切不完全星号活性排查(DNA Lab Space 实验教程)| 编译:DNA Lab Space
酶切跑胶,本来该是两条干净的带,结果超螺旋纹丝不动,或者切出一堆说不清的小片段。这种情况十有八九不是酶坏了,而是你的体系某一个环节越界了。本文按排查顺序走:先扫低级错误,再按模板、体系、条件、判读四个模块系统定位,最后区分「部分切割」和真正的星号活性,给你完整的判断—验证—解决动作链。
第一步:快速排查低级错误
先别急着怀疑酶失活,新手踩的坑基本都在下面这四条里。
1. 体系里带进了 EDTA 或高盐。 限制酶是 Mg²⁺ 依赖的,EDTA 一螯合,酶直接罢工。质粒别用含 EDTA 的洗脱液,换无核酸酶水或 TE 洗脱;PCR 产物先过柱纯化再切。
2. 酶加太多,甘油超了 5%。 酶都保存在 50% 甘油里,20 µL 体系加 3 µL 酶,甘油终浓度就到 7.5%,既抑制活性又诱发星号。20 µL 体系里酶体积压到 1 µL 以内。
3. buffer 和温度配错了。 NEB 的酶配 rCutSmart,TaKaRa 的酶配自家 H Buffer,别混用。多数酶 37°C,但 BsmBI 要 55°C,SmaI 要 25°C,温度错 20°C,活性掉一半以上。
4. 酶量本身不够。 1 µg 质粒至少 10 U 酶,37°C 孵育 1 h。基因组 DNA 按 5–10 U/µg 加,时间拉到 2–4 h。
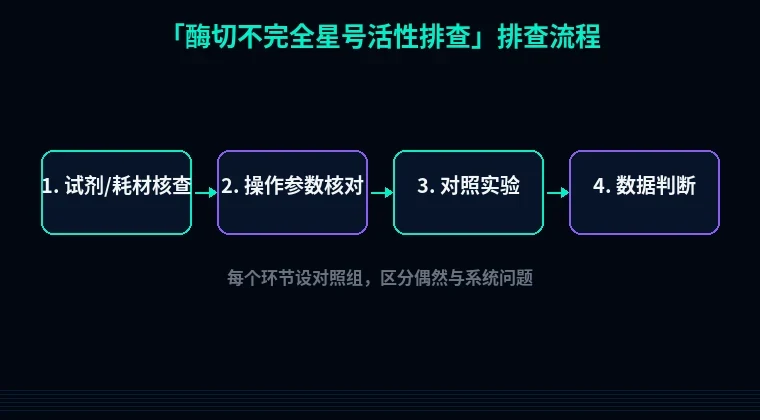
第二步:分维度系统排查
1. 查模板:纯度和甲基化
现象:质粒切不动,或者只有一部分被切开,胶上同时看到超螺旋和线性两条带。
原理:残留的酚、氯仿、乙醇、SDS、胍盐会直接抑制酶活;dam/dcm 甲基化会把某些位点「盖住」,酶识别不了。
解决步骤:先用 NanoDrop 看 260/230,低于 1.8 说明有盐或胍盐残留,做一次乙醇沉淀——加 0.1 倍体积 3 M NaOAc(pH 5.2)和 2.5 倍体积无水乙醇,-20°C 放 30 min,4°C 12000×g 离心 10 min,70% 乙醇洗两遍。甲基化问题就换 dam⁻ 菌株(JM110、SCS110)重新扩增质粒。
验证方法:取 1 µL 模板跑 1% 琼脂糖,100 V 20 min,看有没有降解拖尾;同时查 REBASE 或厂家目录,确认位点是否对 dam/dcm/CpG 敏感。
2. 查体系:离子强度和甘油
现象:出现非特异小带、弥散拖尾,条带位置和预期对不上。
原理:盐浓度、甘油、Mn²⁺、pH 一变化,酶对位点的宽容度就变大。EcoRI 在低盐高甘油条件下会出现 EcoRI* 活性,在 AATT 附近切非规范位点。
解决步骤:标准 20 µL 体系按这个配——DNA 1 µg、10× buffer 2 µL、酶 1 µL、无菌水补足。甘油终浓度压在 5% 以下,酶体积不超过总体系的 1/10。宁可把时间延到 2 h,也别靠加酶提速。
验证方法:跑一个只加 buffer、不加酶的空白管,确认杂带不是 DNA 自带的;再取 1 µg λDNA 加 10 U 同批酶做阳性对照,验证酶是活的。
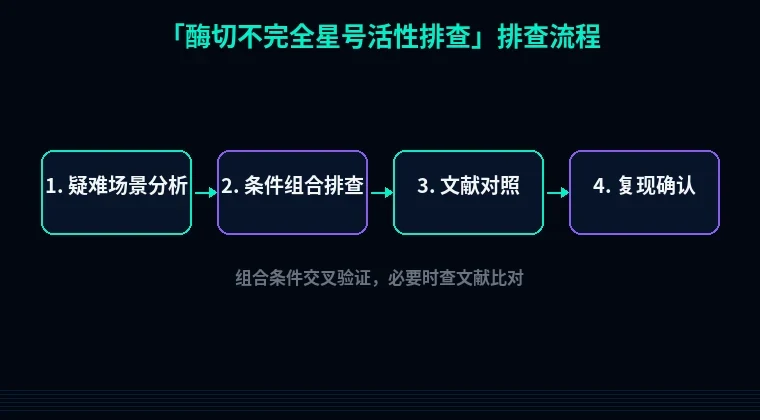
3. 查条件:温度、时间、失活
现象:切了 4 h 还是切不完,或者切完连接效率极低。
原理:温度偏离最适值,酶活按指数下降;时间不足则位点没切全;失活不彻底,酶会带着切下一段反应。
解决步骤:对照厂家说明书确认温度,37°C 的酶别放冰上反应。1 µg 质粒切 1 h 起步,位点靠末端或模板复杂就延到 2–4 h,过夜要加矿物油防蒸发。失活按酶定,65°C 20 min 或 80°C 20 min,后续要连接就改用柱纯化回收。
验证方法:取 5 µL 反应液加 5 µL 2× loading dye,1% 胶 100 V 跑 30 min,看超螺旋是否完全转成线性。
4. 查判读:别把电泳问题当成酶切问题
现象:上样量一大,条带就糊成一片,误判成「切不完全」。
原理:上样超过 500 ng/孔,琼脂糖孔会过载,DNA 迁移受阻;电压太高也会让条带弥散。
解决步骤:上样 50–200 ng,别超 500 ng;片段小于 500 bp 改用 1.5%–2% 胶;跑胶 80–100 V,30–40 min。染色液新鲜配,GelRed 按 1:10000 加。
验证方法:未切质粒和酶切产物并排上样,看迁移位置有没有从超螺旋变到线性。
5. 查位点本身
现象:同一个质粒,别的位点都能切,就这个切不动。
原理:DNA 末端第一个位点需要至少 6 bp 保护碱基,太靠端酶抓不住;两个位点间距小于 10 bp 会互相干扰。
解决步骤:换质粒另一端的位点;做克隆时在 PCR 引物 5' 端多加 6–8 bp 保护臂;双酶切间距太近,就分两步切,中间加一次柱纯化。
第三步:进阶疑难问题
1. 是部分切割,还是星号活性?
两者表现完全不同。部分切割只留超螺旋和线性两条带,比例固定,再切一次还能切完。星号活性会冒出解释不了的小带和弥散拖尾。判断方法:把产物乙醇沉淀后重切一次,能切完就是酶量或时间不够;切不动、杂带还在,基本是星号活性。这时把酶量降到 0.5 µL,温度降到 25°C,时间延到 4 h,重做一次。
2. 双酶切 buffer 不兼容怎么办?
两个酶最适 buffer 差太多时,别硬凑。用顺序酶切:先切低盐buffer里那个,乙醇沉淀换 buffer,再切第二个。NEB 的 rCutSmart 大部分酶通用,做双切前查一下厂家的 double digest finder。
3. 高 GC 或二级结构区域的难切位点。
这种位点酶很难靠近。可以加 5% DMSO(v/v)或 100 µg/mL BSA 改善,但 D