来源:Sanger测序峰图杂合双峰分析(DNA Lab Space 实验教程)| 编译:DNA Lab Space
拿到Sanger测序峰图,看到某个位置冒出两个峰重叠,你第一反应是不是“杂合突变”?别急着写进报告。杂合双峰可能是真突变,也可能是PCR假象、引物二聚体、模板污染甚至软件基线漂移。本文覆盖从样本准备、PCR扩增、测序反应到数据分析的全流程,帮你把“假杂合”一个个揪出来,给出具体操作参数和验证方案。
第一步:快速排查低级错误
先别动大手术。下面3个坑,新手踩得最多。
1. 引物稀释错了或反复冻融。现象:峰图前50 bp乱糟糟,后面正常。解决:重新稀释引物至10 µM,分装成小管,-20°C保存,避免反复冻融超过3次。
2. PCR产物没纯化,残留dNTP和引物。现象:测序起始端双峰严重,基线抬高。解决:加2 µL ExoSAP-IT,37°C孵育15分钟,80°C灭活15分钟。
3. 模板浓度过高或过低。现象:峰图信号过强,峰顶变平,或信号太弱,噪音大。解决:质粒模板调到10-50 ng/µL,PCR产物调到1-3 ng/µL。测序反应总体系10 µL,加200 ng质粒或5 ng PCR产物。
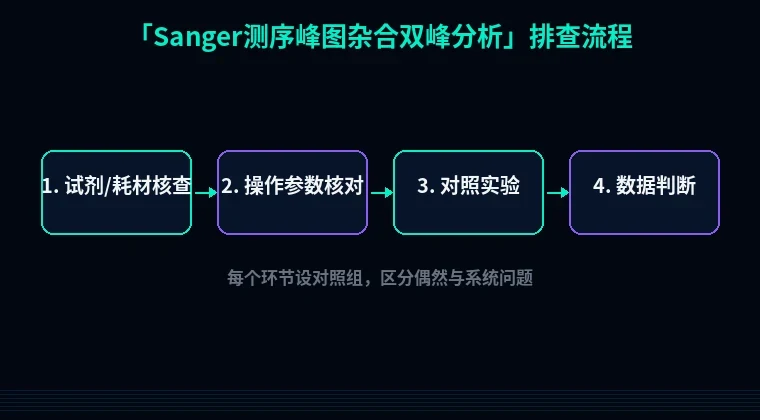
第二步:分维度系统排查
按实验流程走,从样本到数据,一个模块一个模块过。
1. 样本准备与模板质量
现象:多个位点出现双峰,峰高比接近1:1,正反向测序结果一致。
原理:样本本身是混合群体,比如细胞系交叉污染、基因组DNA不纯,或者存在真实杂合突变。
解决步骤:
① 重新提取单克隆,做STR鉴定。
② 如果是临床样本,查dbSNP和人群频率。
③ 真杂合突变保留,假杂合重新取样。
验证方法:正反向测序,如果双峰位置和峰高比一致,大概率是真杂合。再用TA克隆测序,每个克隆单独测序,看是否分成两个等位基因。
现象:双峰出现在特定区域,峰形杂乱,常伴随背景噪音。
原理:模板有重复序列或二级结构,聚合酶滑移或停止。
解决步骤:
① PCR体系加DMSO至5%(v/v)或甜菜碱至1 M。
② 退火温度提高2-3°C。
③ 换用高保真酶,如Q5或Phusion。
验证方法:跑2%琼脂糖凝胶,看条带是否单一。正反向测序,换不同引物。
2. PCR扩增
现象:峰图起始端双峰,后续正常;或出现多个杂峰。
原理:非特异性扩增或引物二聚体混入测序反应。
解决步骤:
① 做温度梯度PCR,退火温度从55°C到65°C。
② 引物浓度降到0.2 µM。
③ 循环数降到25-28个。
验证方法:2%琼脂糖凝胶电泳,目标条带单一且大小正确。胶回收纯化后再测序。
现象:峰图前50 bp双峰严重,甚至无法判读。
原理:PCR产物中残留引物和dNTP,参与测序反应。
解决步骤:
① 用ExoSAP-IT纯化:37°C 15分钟,80°C 15分钟。
② 或者用柱纯化试剂盒,洗脱体积30 µL。
验证方法:测序前跑胶定量,确认无引物二聚体。
3. 测序反应
现象:双峰从引物结合位点后开始,峰高比不固定。
原理:测序引物非特异结合,或引物本身有杂合。
解决步骤:
① 重新设计测序引物,长度18-24 nt,Tm 50-60°C,避开重复区。
② 用Primer-BLAST检查特异性。
③ 引物浓度3.2 pmol,不要超过。
验证方法:用新引物重测,如果双峰消失,说明是引物问题。
现象:峰图信号过强,基线抬高,出现假双峰。
原理:BigDye用量过多或过少,荧光染料未掺入完全。
解决步骤:
① BigDye按1/8稀释,标准反应:200 ng模板,3.2 pmol引物,1 µL BigDye,总10 µL。
② 测序循环:96°C 10秒,50°C 5秒,60°C 4分钟,25个循环。
验证方法:调整后重测,看峰图是否变干净。
4. 数据分析
现象:双峰对称,峰高比接近1:1,但样本已知纯合。
原理:分析软件基线校正错误,或毛细管电泳上样污染。
解决步骤:
① 手动调整基线,检查原始.ab1文件。
② 换新甲酰胺,重新上样。
③ 用SnapGene或Chromas查看原始峰图。
验证方法:重新上样,如果双峰消失,就是上样问题。
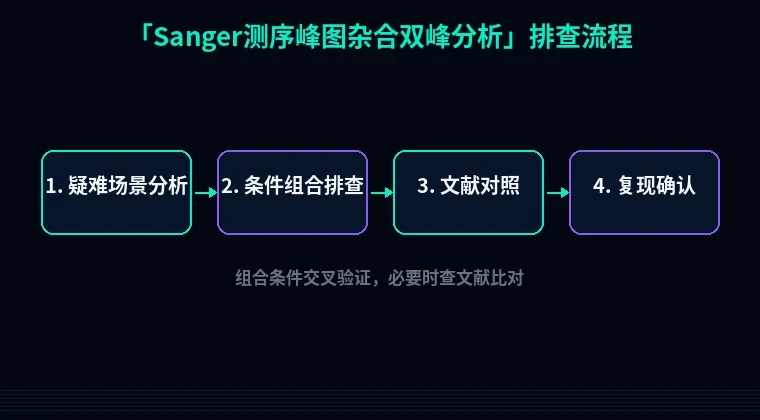
第三步:进阶疑难问题
1. 真杂合突变 vs 假杂合
真杂合:峰高比约1:1,正反向一致,dbSNP有记录。假杂合:峰高比不定,正反向可能不一致。怎么验证?TA克隆测序,挑10个克隆,每个单独测序。如果分成两个等位基因,就是真杂合。
2. 等位基因丢失
现象:样本已知杂合,但峰图显示单峰。原理:引物结合区有SNP,导致一个等位基因未扩增。解决:重新设计引物,避开SNP区,或使用不同酶。验证:用ddPCR估算等位基因频率。
3. 体细胞嵌合
现象:峰高比不是1:1,比如30%:70%。原理:肿瘤样本或嵌合体。解决:估算突变频率,用ddPCR验证。步骤:设计突变特异性探针,做微滴数字PCR。
避坑总结+实操建议
3条核心结论
1. 先看正反向峰图是否一致。一致,大概率真杂合;不一致,先查PCR和引物。
2. 杂合双峰峰高比接近1:1,偏离太多考虑嵌合或污染。
3. 别急着下结论。TA克隆测序是金标准,花两天时间换一个踏实。
2条日常好习惯
1. 每批测序留一个空白对照,监控污染。
2. 引物分装成小管,-20°C保存,用一管扔一管,避免反复冻融。
文末工具引导
排查完杂合双峰,如果确定要重新设计引物,直接用站内引物设计工具,输入模板序列,自动避开SNP和重复区,Tm和GC含量实时计算。要是做蛋白表达,杂合突变可能影响氨基酸序列,顺手用密码子优化工具调整序列,提高表达量。蛋白表达出来可溶性差?再用蛋白可溶性优化工具,预测并替换表面疏水残基。工具都在站内,点一下就能用。