来源:菌落PCR假阳性模板残留消除(DNA Lab Space 实验教程)| 编译:DNA Lab Space
菌落PCR假阳性最烦人:明明挑了单克隆,电泳却条条有带,NTC也亮。别急着换酶、换引物,大概率是模板残留或气溶胶污染。这篇教程按“先查低级错、再走流程、最后啃硬骨头”的顺序,把取样、裂解、配液、引物、循环、污染控制全拆开。每一步都给判断方法、具体参数和验证动作。照着做,假阳性能压到最低。
第一步:快速排查低级错误
1. 菌落挑得太大。牙签戳进母板,带进整块琼脂和残留质粒。解决:无菌牙签轻触菌落表面,直径小于1 mm,先在含抗性平板划线纯化一次。
2. 裂解液加太多。菌体碎片和培养基抑制PCR,也把残留模板带进体系。解决:单菌落悬于10 μL无菌水,95°C裂解10 min,离心8000 rpm 1 min,取1 μL上清即可。
3. NTC没设或设错。无模板对照出带,说明水、引物或缓冲液已污染。解决:每批PCR必设NTC,加样顺序为水、缓冲液、dNTP、引物、酶,最后加模板。
4. 枪头反复吸打。气溶胶把上一管质粒带到下一管。解决:开盖前瞬时离心,换滤芯枪头,配液区与模板区物理隔开。
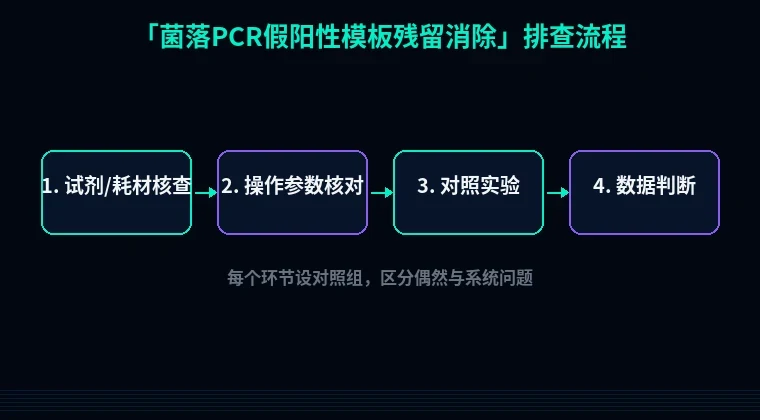
第二步:分维度系统排查
1. 取样与裂解模块
现象:NTC干净,但转化子几乎全阳,连空载体对照也出带。
原理:母板上的质粒残留、卫星菌落或未完全转化的原始质粒被一起挑进PCR。
解决:从转化板挑单菌落,接种5 mL LB加抗生素,37°C 200 rpm过夜;次日划线到新抗性平板,37°C培养12-16 h,再挑子代单菌落。裂解用10 μL无菌水,95°C 10 min,冰上2 min,8000 rpm离心1 min,取1 μL上清。
验证:同时跑原始板菌落和纯化板菌落,若纯化后阳性率下降,就是取样残留。
2. PCR体系与试剂模块
现象:空白孔、NTC也出条带,位置不固定。
原理:Taq酶保存液、dNTP、引物或水含微量模板;反复冻融让气溶胶累积。
解决:水用0.22 μm过滤并分装1 mL;引物配10 μM母液,再分装20 μL;dNTP终浓度200 μM each,MgCl2 1.5-2.5 mM,Taq 0.5-1 U/25 μL。配主混液,按24 μL分装,最后加1 μL模板。
验证:换新分装试剂做交叉试验,NTC转阴即锁定污染源。
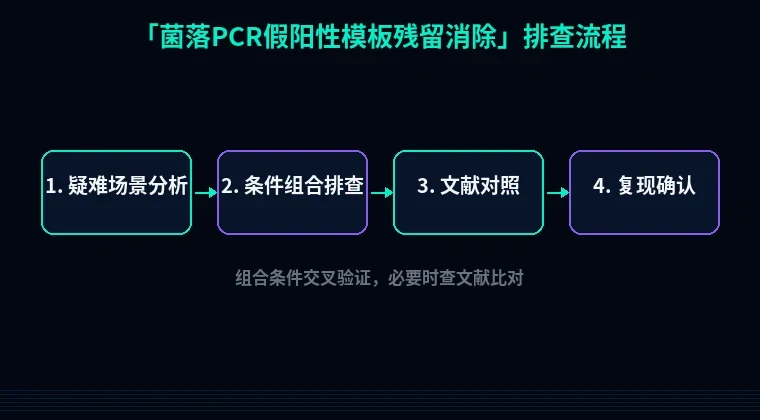
3. 引物设计与循环参数模块
现象:假阳性带与目的带大小不同,或出现引物二聚体。
原理:引物非特异结合残留基因组,或退火温度太低、循环数太高。
解决:引物Tm控制在55-65°C,GC 40-60%,3'端避免连续G;退火温度提高2-3°C,循环数降到25-30;延伸时间按1 kb/min,25 μL体系用94°C 30 s、55-60°C 30 s、72°C 1 min。
验证:做退火温度梯度,从55°C到65°C,选NTC干净且目的带最亮的温度。
4. 操作与污染控制模块
现象:随机孔污染,位置每次不同。
原理:气溶胶、手套、移液器、开盖瞬间形成核酸气溶胶。
解决:配液区与模板区分开,超净台紫外30 min;每次换滤芯枪头,手套喷75%乙醇;移液器每月校准,PCR管开盖前瞬时离心。
验证:让另一人换地点重复,若污染消失,就是操作环境问题。
第三步:进阶疑难问题
1. DpnI消化残留质粒模板。如果模板是来自大肠杆菌的甲基化质粒,PCR前加1 μL DpnI,37°C孵育30 min,65°C失活20 min。PCR产物未甲基化,不被切割。注意:菌落裂解液直接加DpnI效果有限,最好先提取质粒再消化。
2. 热启动酶加touchdown PCR。假阳性来自低温非特异延伸时,用热启动Taq,95°C预变性5 min。程序设:95°C 30 s,65°C每循环降1°C至55°C,共10循环,再55°C 25循环。引物二聚体明显减少。
3. 高背景弥散。裂解液粘稠、基因组DNA多。解决:菌落先用10 mM Tris pH 8.0洗一次,再裂解;上清稀释10倍,取1 μL。模板量降到10 ng以下,假阳性带会变淡。
避坑总结+实操建议
三条核心结论
- 菌落PCR假阳性九成是模板残留,先纯化再挑,NTC必须每批做。
- 1 μL裂解上清足够,25 μL体系,退火温度别低于55°C,循环数别超30。
- 试剂分装、滤芯枪头、紫外照射,比换昂贵酶更管用。
两条日常好习惯
- 每批设NTC、阳性对照、空白水对照,三管齐下。
- 配液区与模板区物理隔离,移液器每季度校准一次。
需要设计跨载体引物或验证插入片段时,直接打开站内引物设计工具,输入载体序列和插入片段,自动给出Tm和产物大小。后续要做表达,可以顺手用密码子优化工具调整序列,再用蛋白可溶性优化工具预测标签和促溶条件。菌落PCR干净了,下游克隆和表达才省心。